受容体-リガンド相互作用と分子ドッキング
この記事は約15分(本文9分+図表6分)で読めます。
受容体-リガンド相互作用と薬理活性
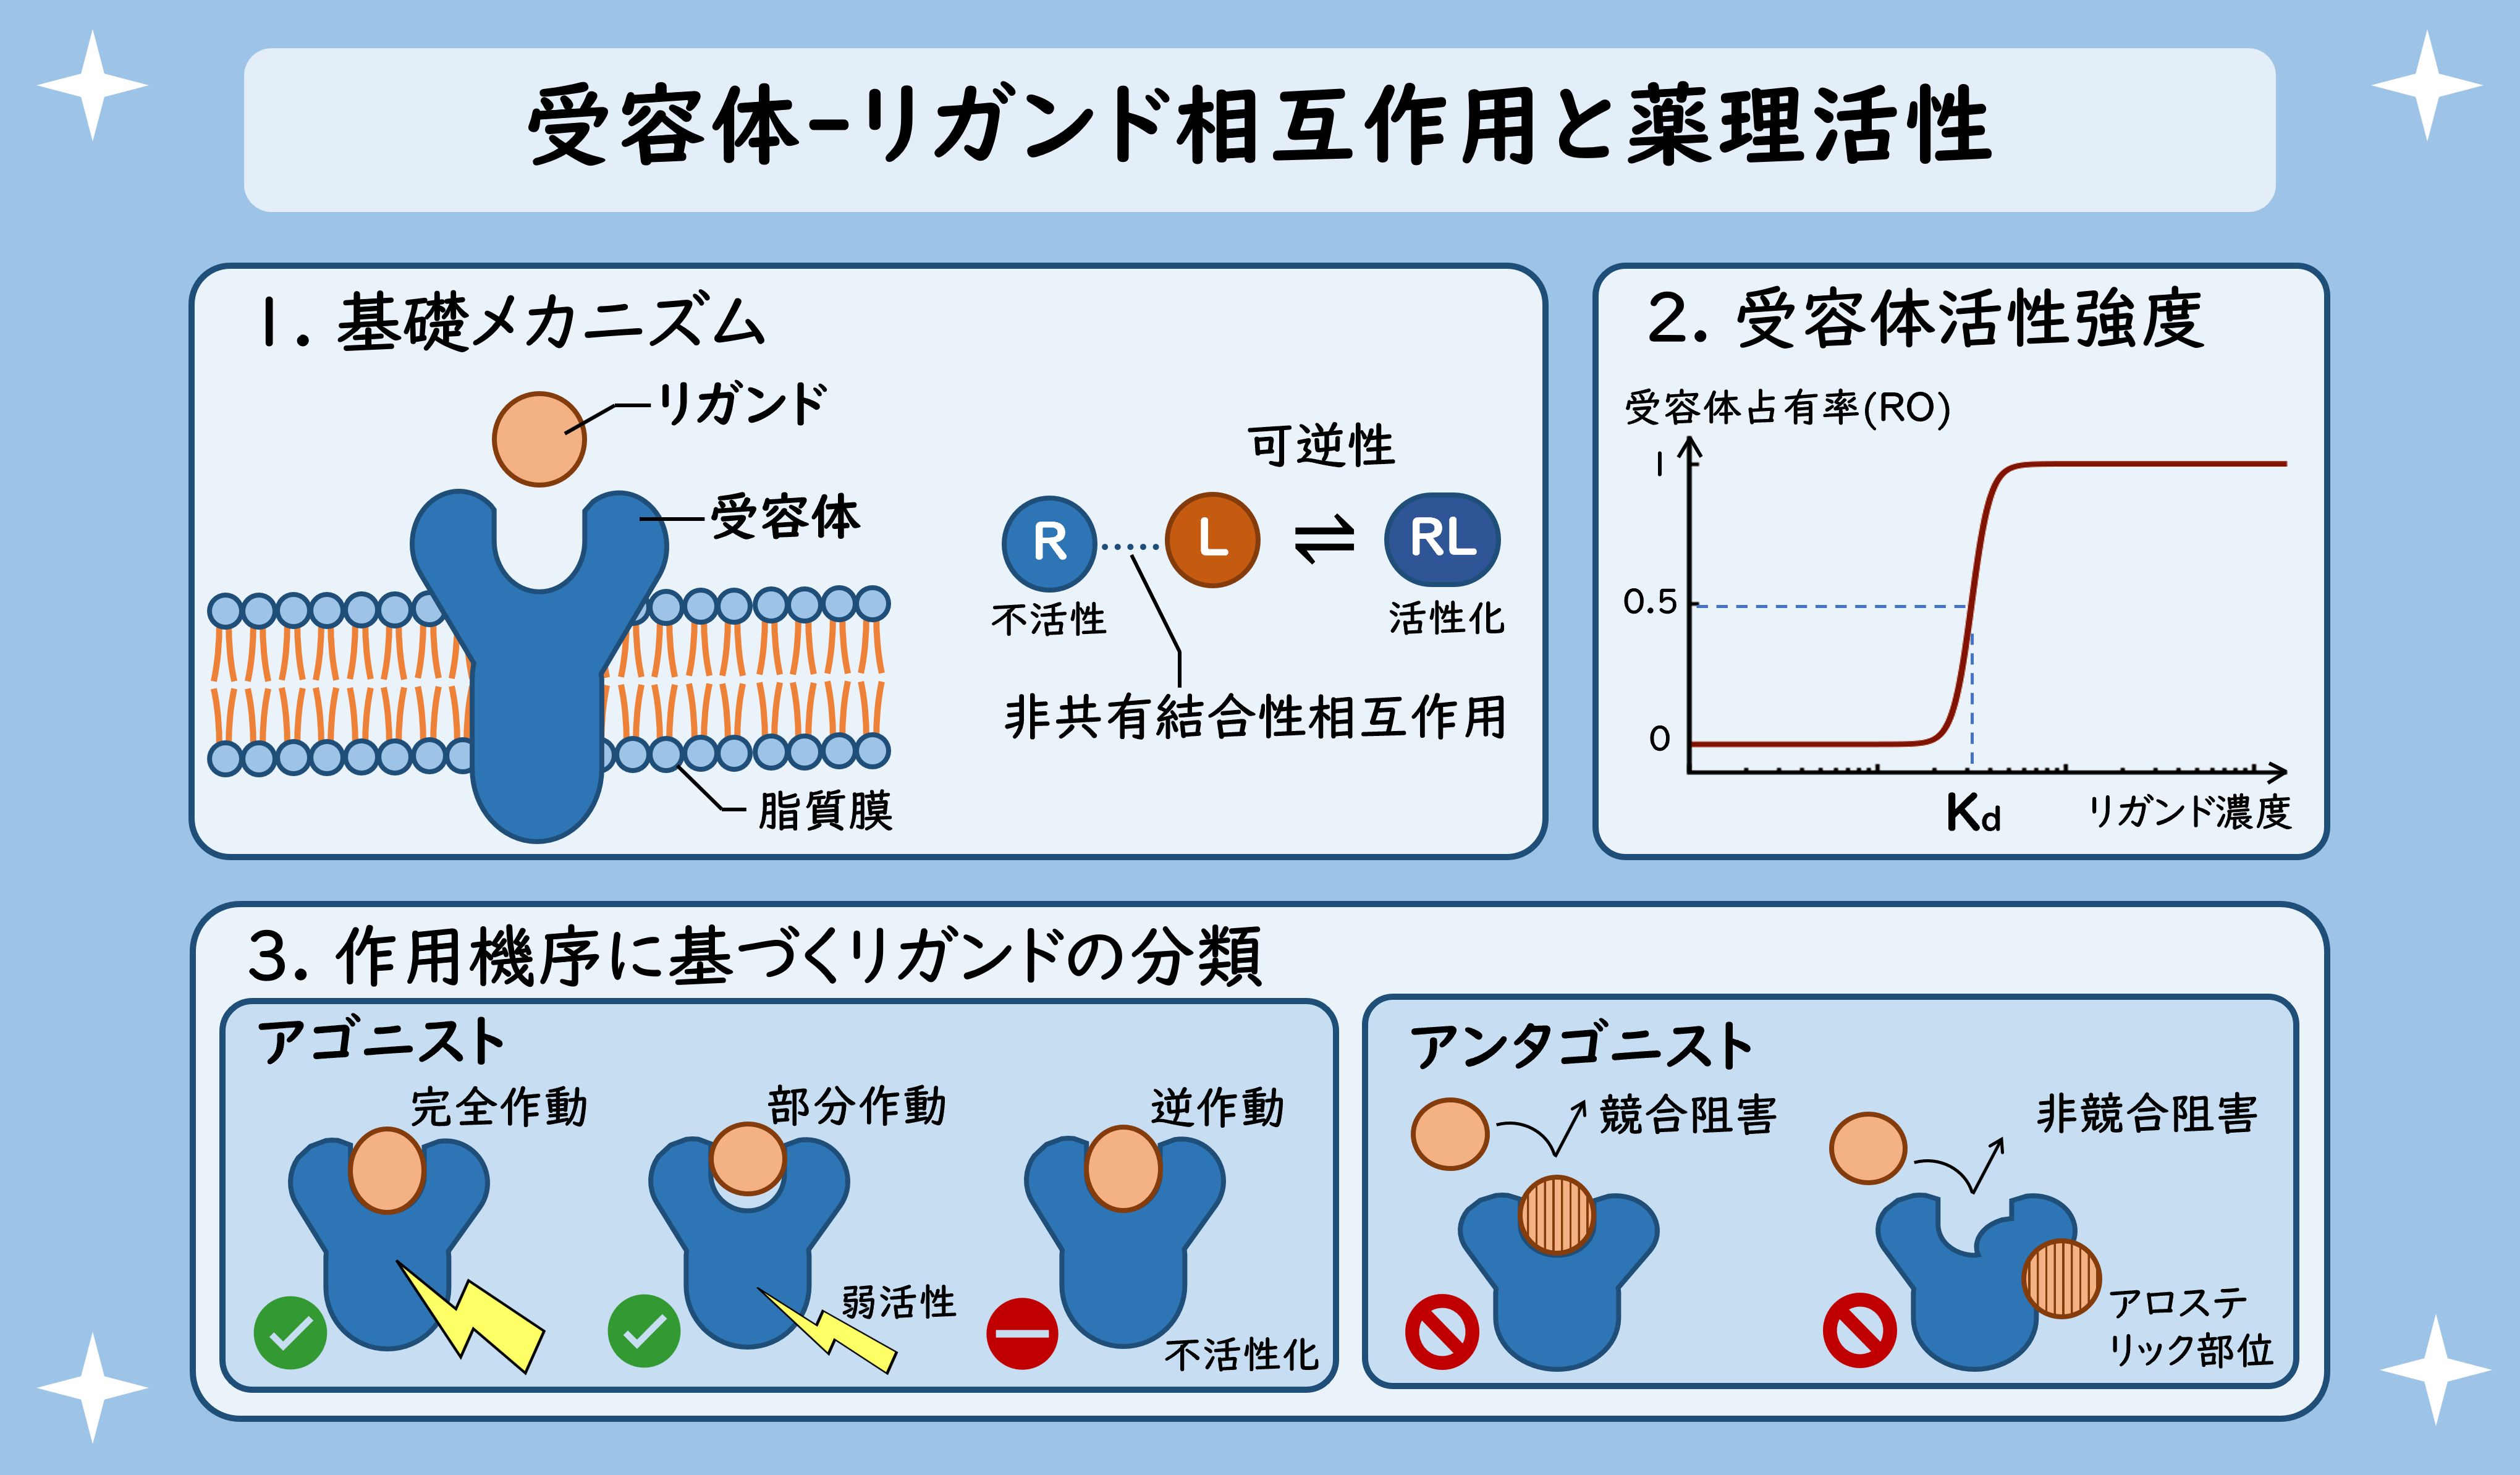
細胞膜の表面や細胞内部にはタンパク質で構成された受容体が存在しており、リガンド分子注釈1と結合して複合体を形成します。 このとき、受容体タンパク質の立体構造が変化することで、その特有の機能が活性化または不活性化します[1,2]。 この変化は、細胞シグナル伝達注釈2における検出と応答の役割を担っており、細胞増殖、細胞死(アポトーシス)、 細胞運動といった生体維持機能の発現にも寄与します[3,4]。
医薬品分子は外因性リガンドの一種です。標的とするタンパク質受容体に結合することで、その活性状態を変化させます。 疾患や免疫に関与する生体プロセスを特異的に促進または阻害することで、安全性の高い治療が可能となります。 これらの分子間に生じる 受容体-リガンド相互作用(Receptor-Ligand Interaction) と 結合親和性(Binding Affinity) は、 薬理活性を予測する上で重要な指標となります[5,6]。
バーチャルスクリーニングにおける相互作用モデリング
相互作用をモデリングして結合親和性を予測・評価することは、 創薬におけるヒット同定とリード最適化を支える重要な戦略の1つです[6,7]。 しかし、実際のモデリングでは次のような課題があります。
複雑な相互作用ネットワークの形成
非共有結合性相互作用注釈4は、受容体-リガンドの分子間だけでなく、分子内(タンパク質鎖間)や溶媒分子との間にも形成されます[8]。 タンパク質折り畳みや溶媒和・脱溶媒和も含めた、全ての相互作用を正確に計算することは容易ではありません。膨大なリガンド候補の存在
特に初期段階のスクリーニングにおいて汎用の化合物ライブラリを使用する場合、評価対象となる分子種は数万~数十万以上に及びます[9-12]。 また、近年ではAI技術の進展により、化合物の探索空間は更に拡大しています[1,13]。 このような膨大な候補に対して相互作用を同時にモデリングするためには、莫大な計算資源が必要となります。
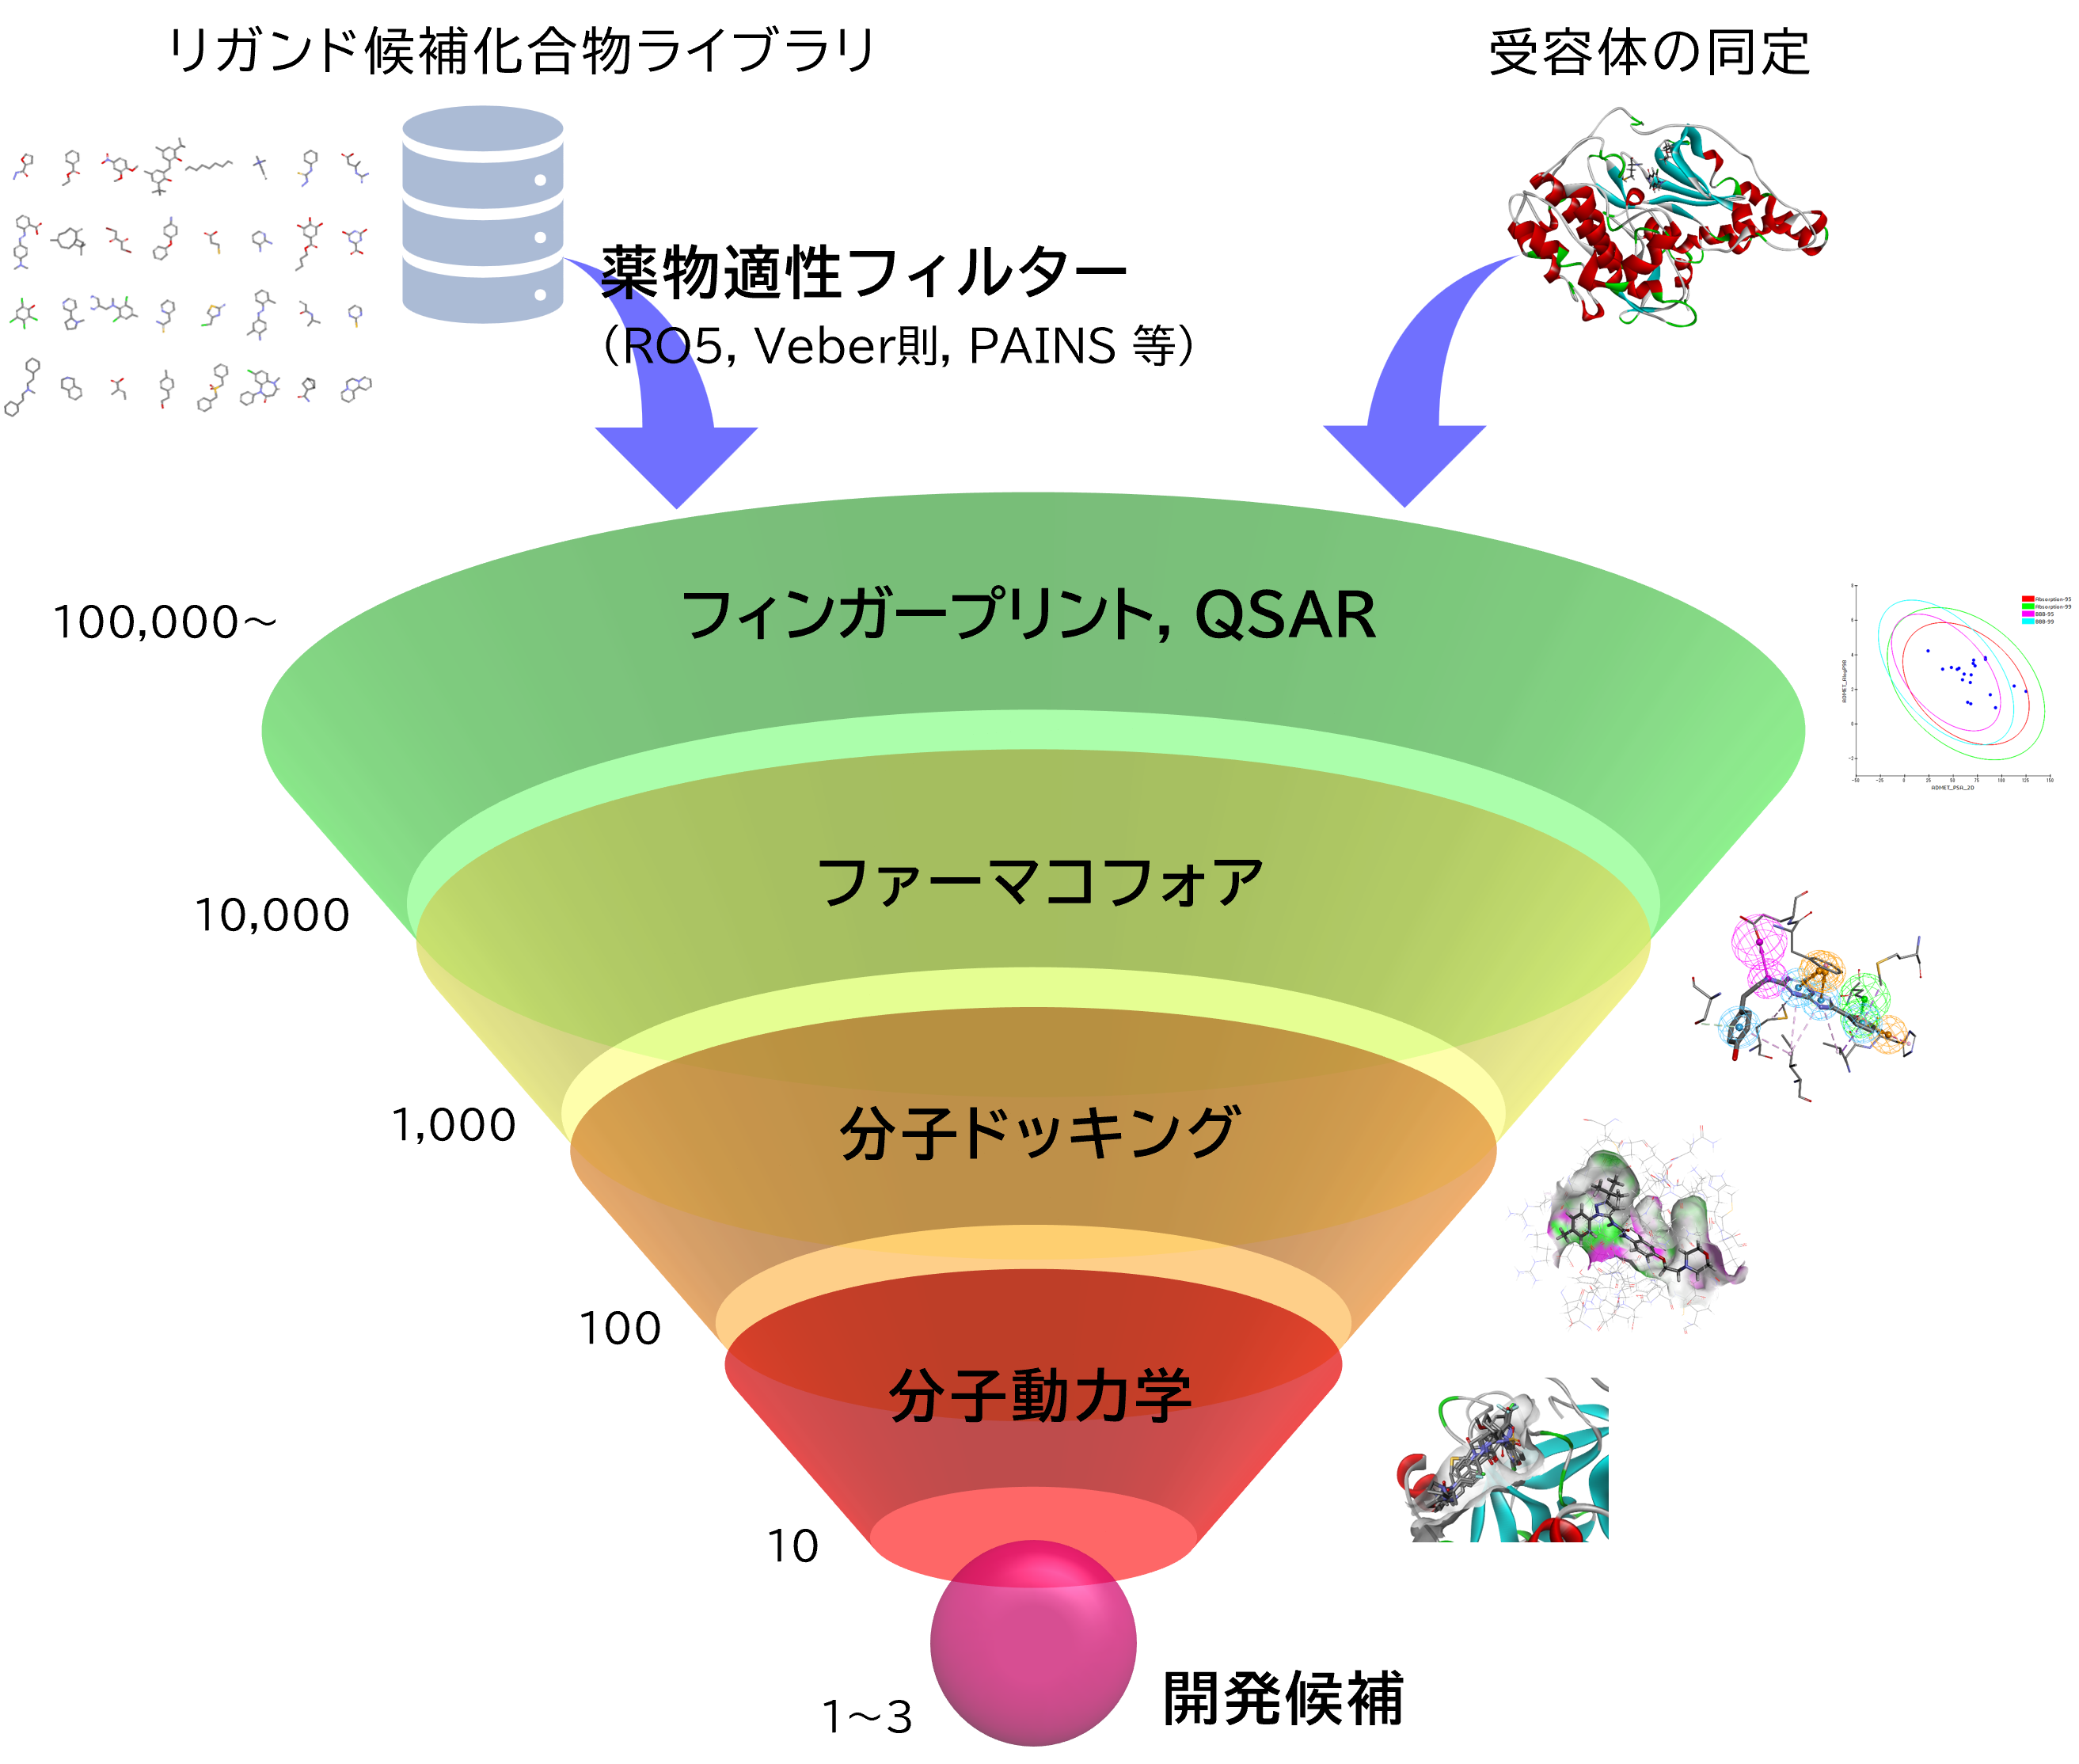
これらの課題へ対処するために、複数の評価方法を組み合わせた階層的なバーチャルスクリーニング(VS)が通常は実施されます。 具体的には、QSARやファーマコフォアで候補を絞り込んだ後、分子ドッキング で相互作用を考慮した高精度な評価を行います[2]。 分子動力学(MD)は計算負荷が高いため、適用される場面は限定されます注釈5。
低分子リガンドのドッキングシミュレーション
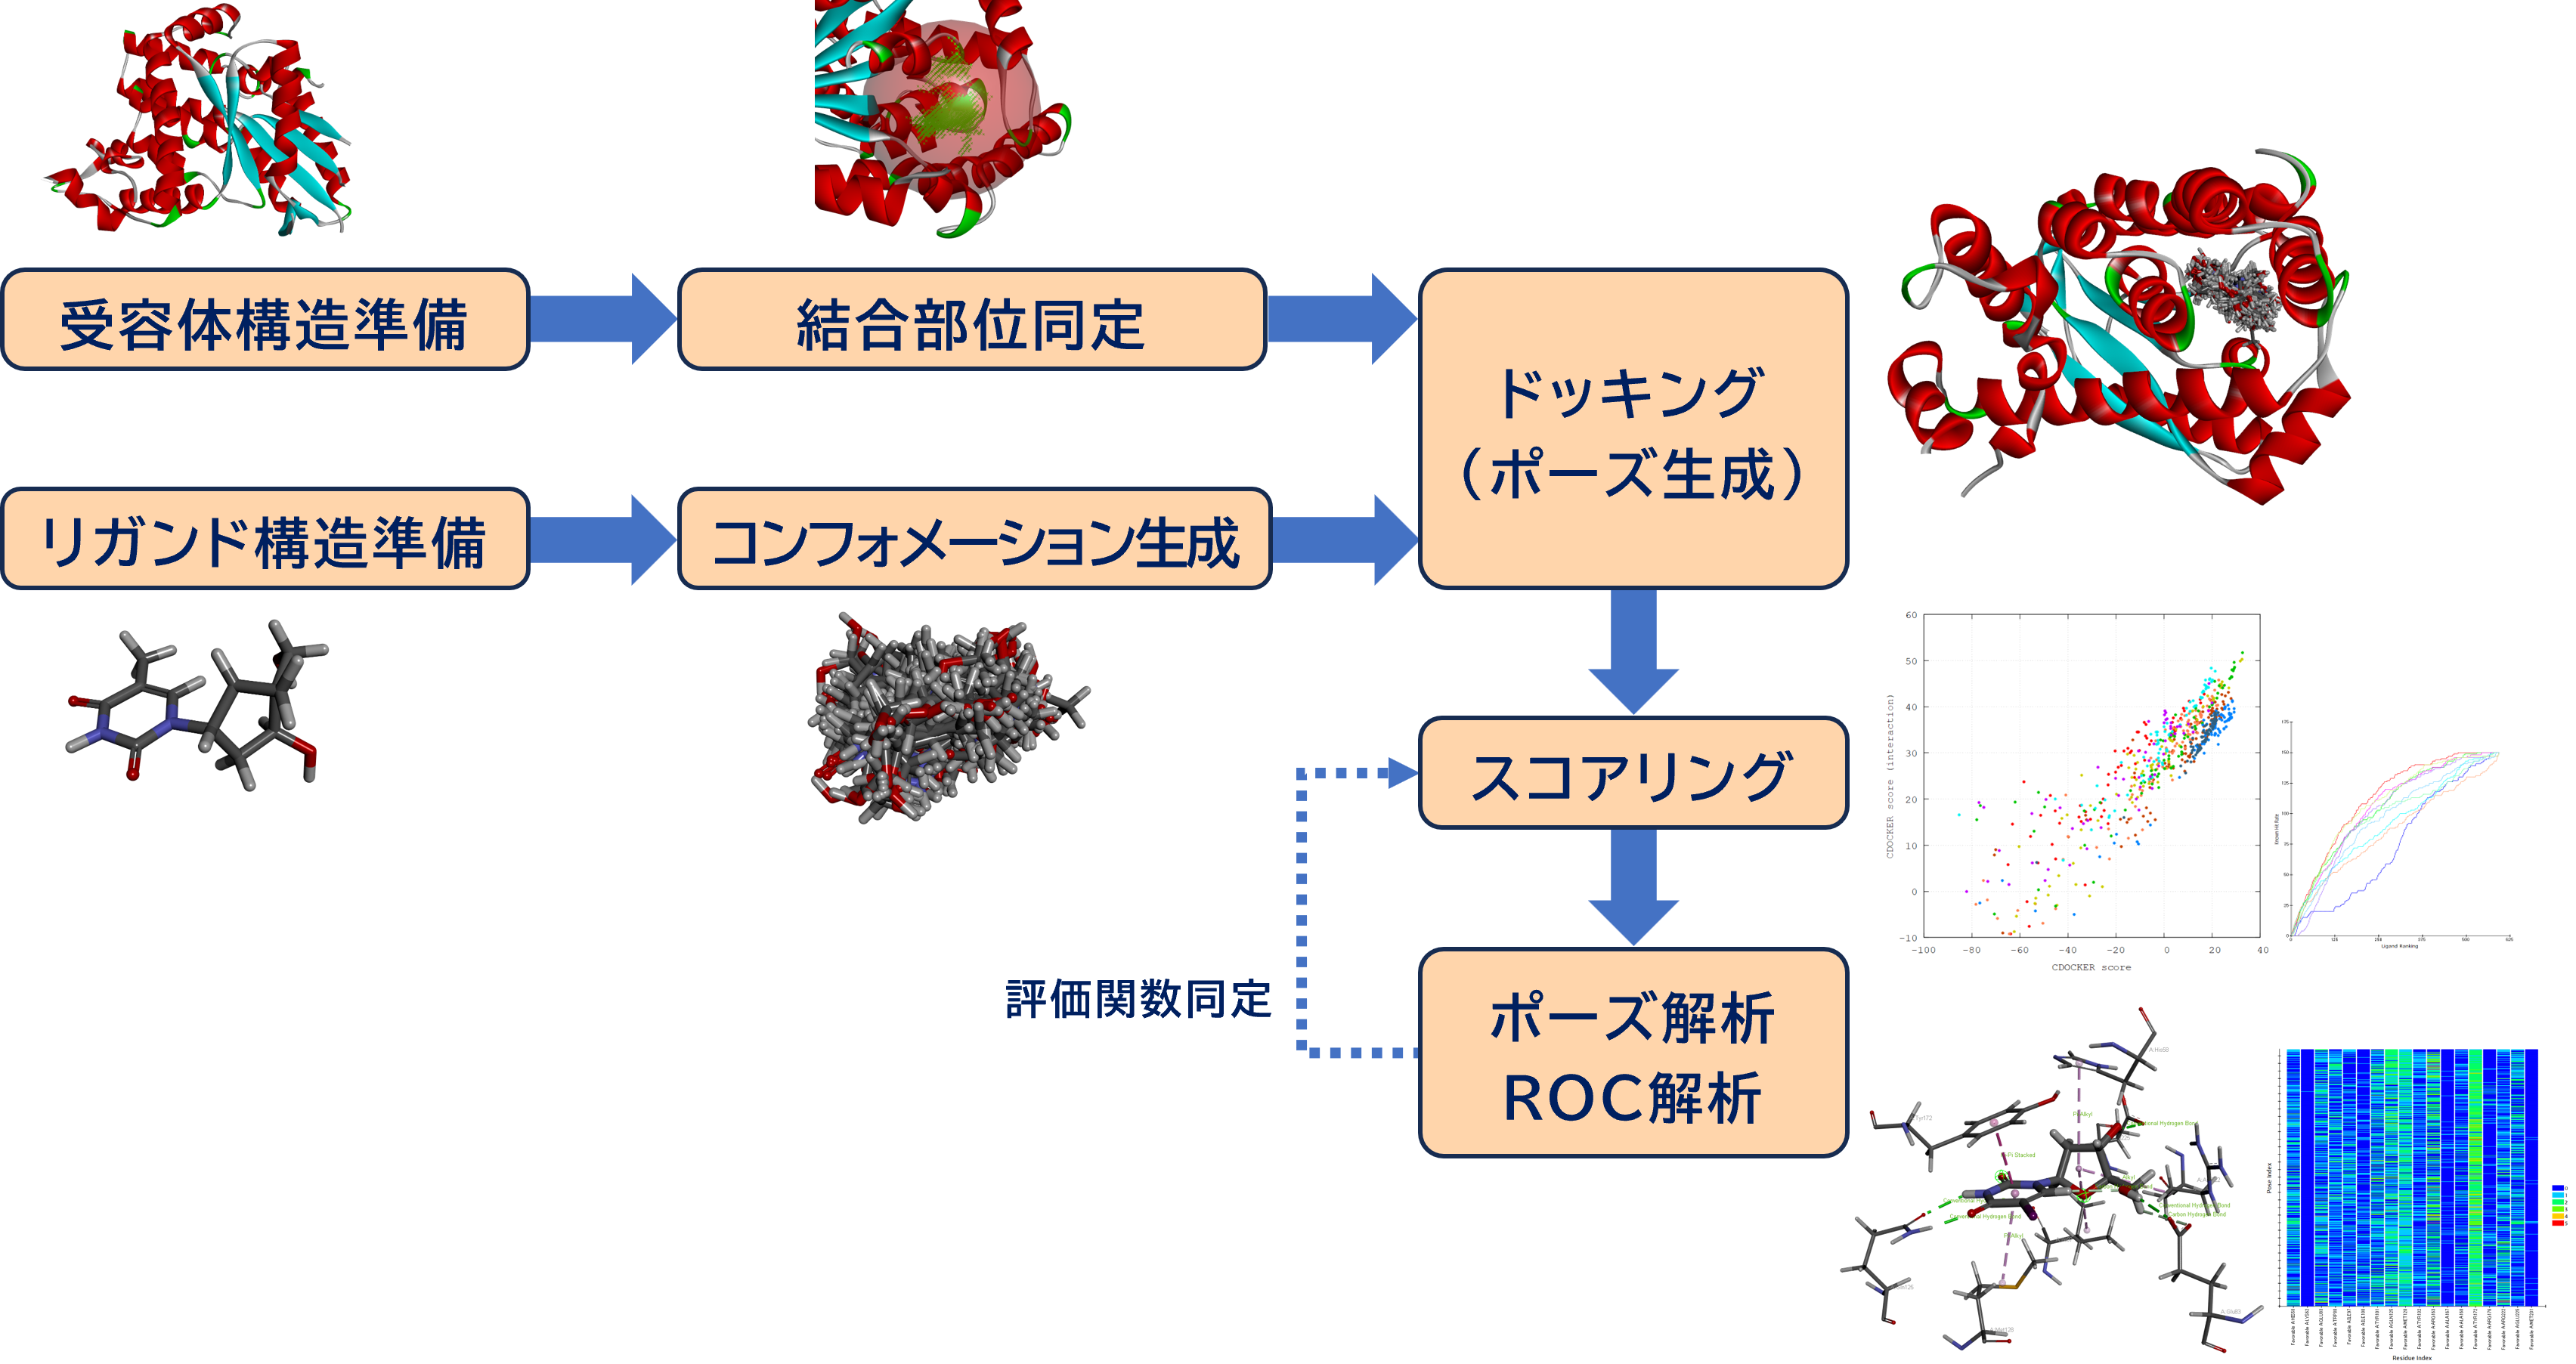
分子ドッキングは、受容体の結合部位にリガンドの分子構造を配置して、複合体の形成を高速にシミュレートします。 このとき同時に、受容体-リガンド間の結合親和性スコアが推定されます。 各リガンド候補に対してドッキングを試行することで、スクリーニングの指針となるスコアを得ることができます[19]。
分子ドッキングの特徴と留意点
受容体とリガンドの分子構造を両方用意する必要があります注釈7。 Discovery Studio では、分子モデリングツールとドッキングツールがセットで提供されているため、事前の準備もスムーズに行えます。
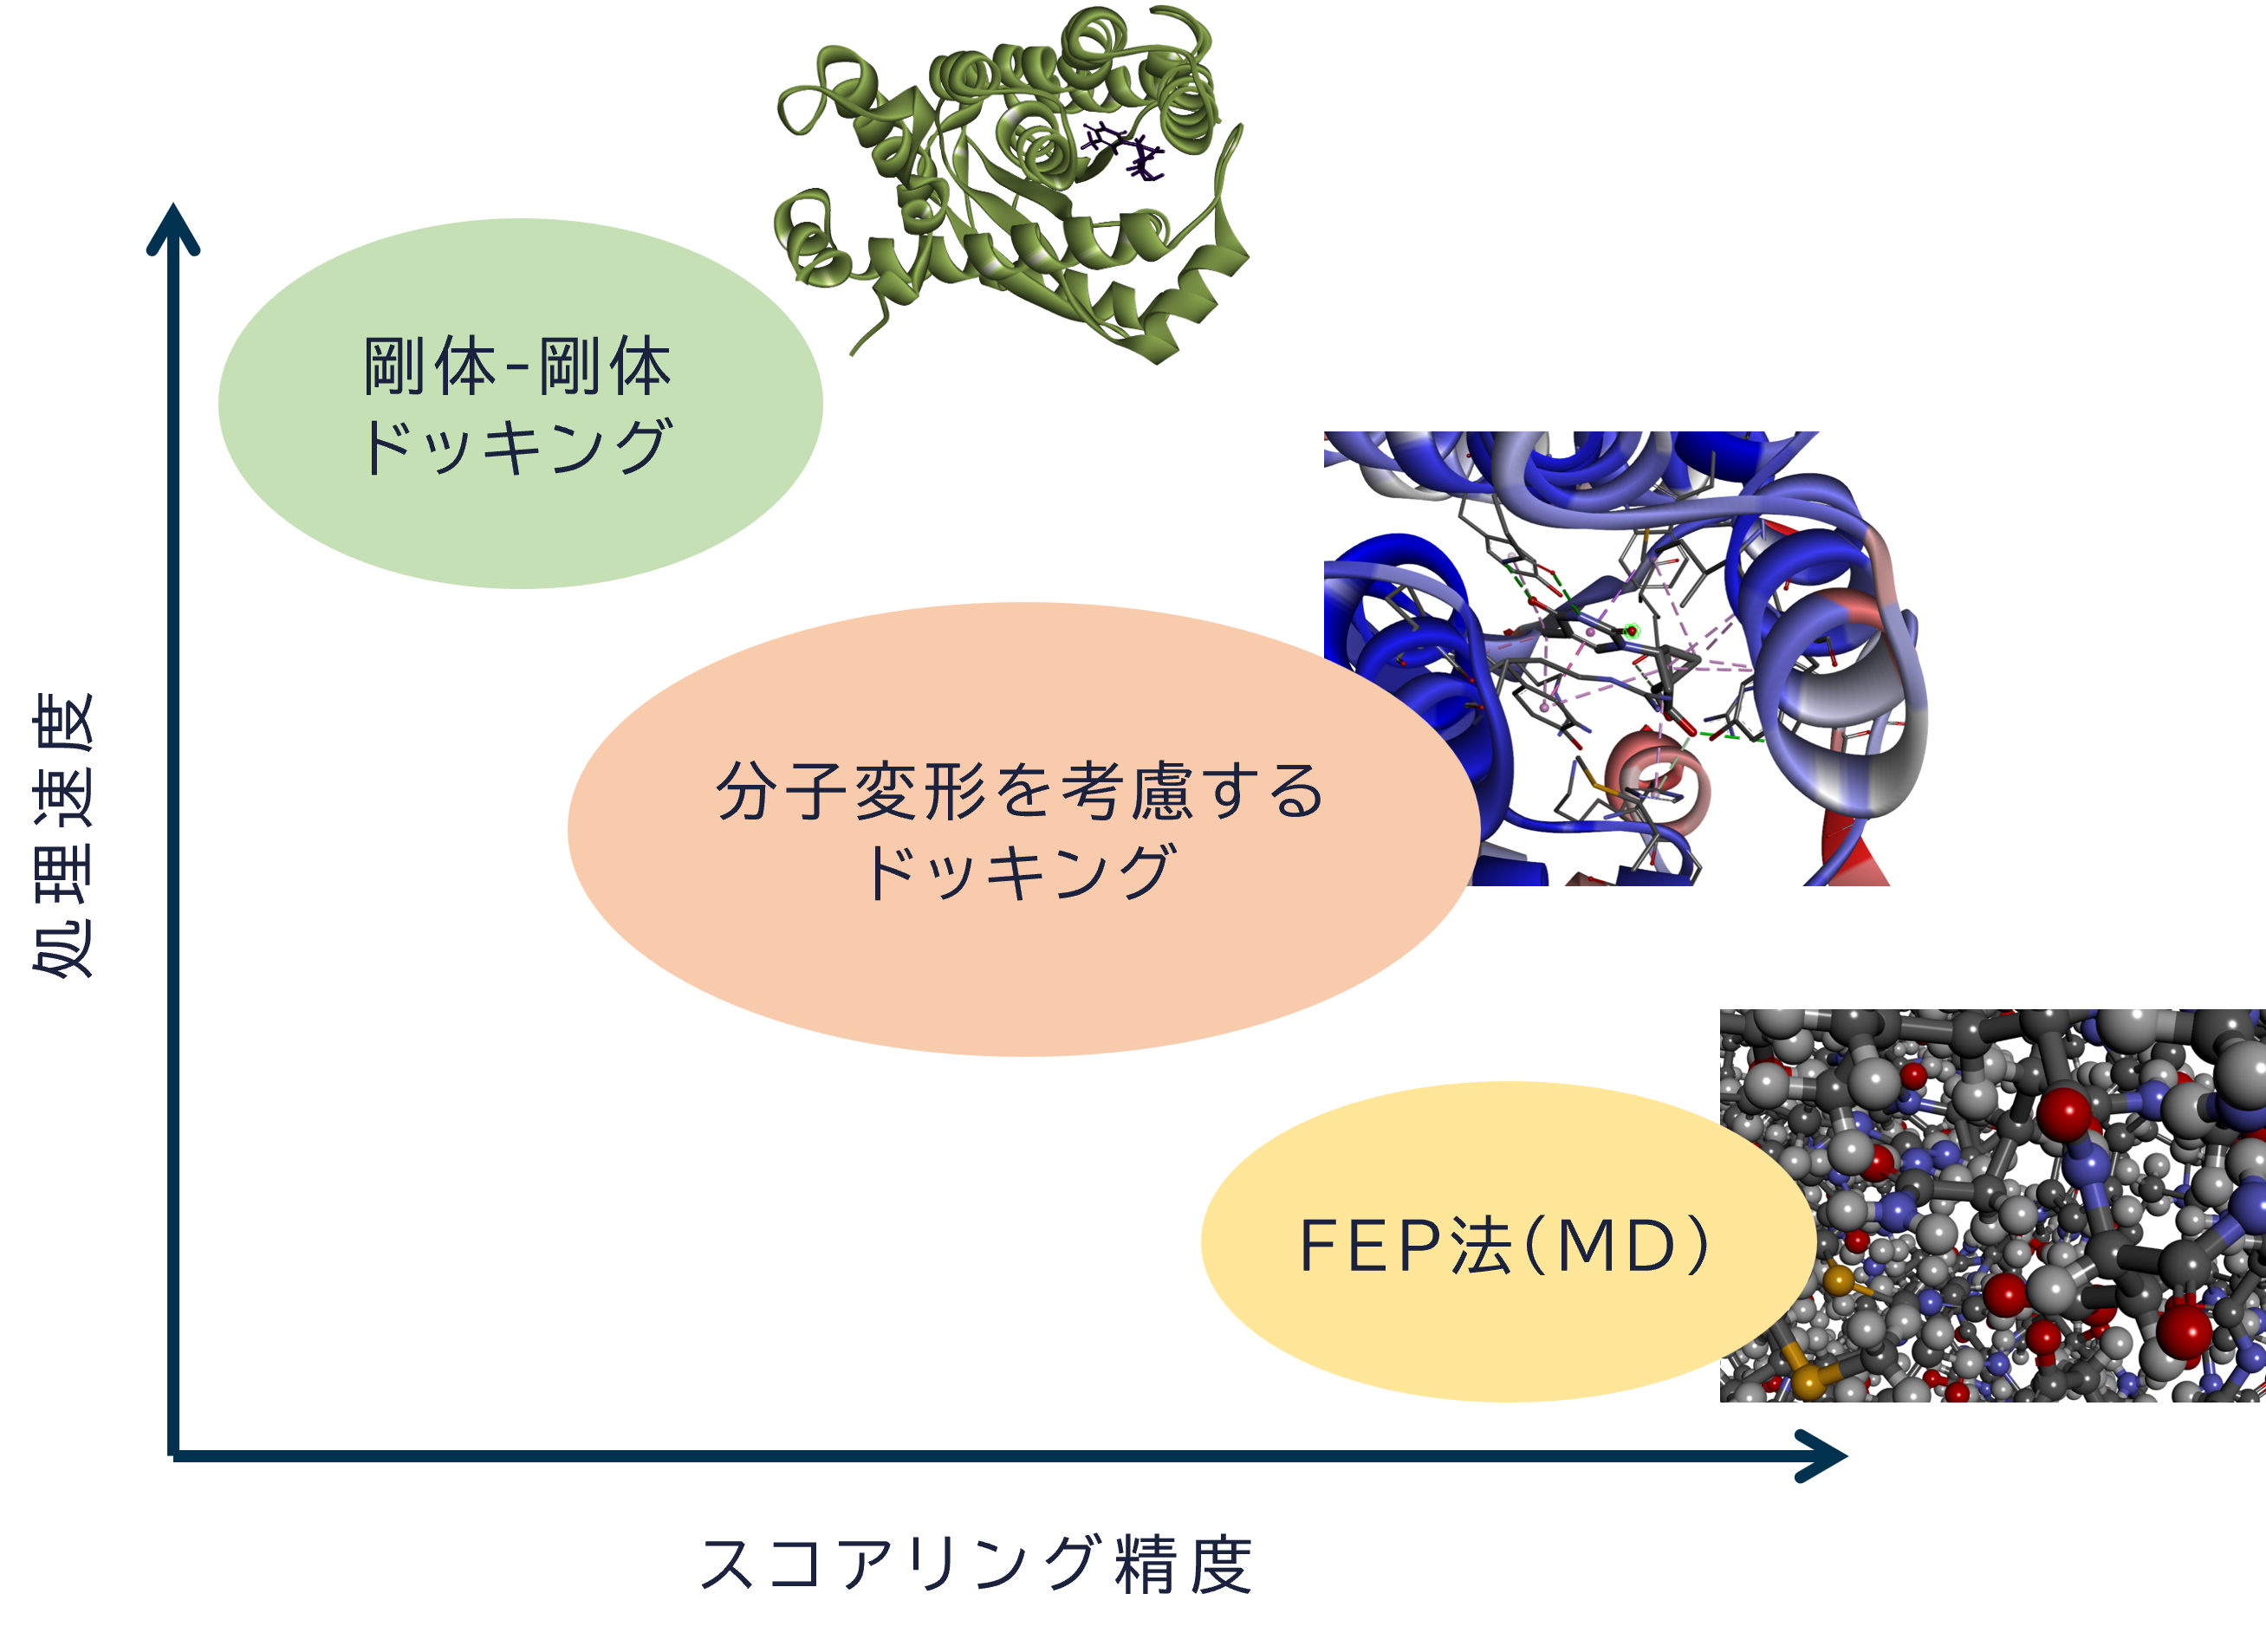
結合部位のコンフォメーション、リガンドポーズ、結合様式を正確にシミュレートするためには、 リガンド分子や受容体側鎖の柔軟性、もしくはそれらを模した分子サンプリングを考慮する必要があります[2,20]。 Discovery Studio では、部分的にMD計算を活用することで、これらの柔軟性を考慮したドッキングが可能です。
分子ドッキングは、リガンド配置の探索(ポーズ生成)と結合親和性の評価(スコアリング)の2大要素で構成されます[2,19]。 Discovery Studio では、探索アルゴリズムと評価関数の様々な組み合わせでドッキングを試行することができます。
ドッキングスコアは実験値(IC50, Ki, Kmなど)と相関するとは限らないため、結果の検証作業は必須です[19]。 Discovery Studio では、力場ベース・経験的・知識ベースの評価を組み合わせた多角的な検証により、 スコアの信頼性を高めることができます。
本記事でご紹介する適用事例では、Discovery Studio における標準的なドッキングツール(CDOCKER)を使用しています。 Discovery Studio では、速度重視のドッキングツール(LibDock)や、精度重視のドッキングツール(Flexible Docking や GOLD)も利用できます。 ツール別の機能比較は次表の通りです。
| ドッキングツール | 分子構造モデル | 探索アルゴリズム | 標準評価関数注釈8 | 処理速度 | 文献 | |
|---|---|---|---|---|---|---|
| 受容体 | リガンド | |||||
| LibDock | 剛体 | 剛体 | ホットスポット適合 | PLPライク | 高速 | [21] |
| CDOCKER | 剛体 | 柔軟体 | アニーリングMD | CHARMmベース | 中速 | [22] |
| Flexible Docking | 柔軟体 | 柔軟体 | ホットスポット適合 + MD最適化 |
CHARMmベース | 低速 | [23] |
| GOLD | 柔軟体 | 柔軟体 | 遺伝的最適化 + 知識的角度拘束 |
ChemPLP | 中速~低速 | [24] |
適用事例: CDOCKER によるドッキング
CDOCKER は、リガンド分子の変形とポーズ決定にMDを使用し、力場ベースでスコアを計算します[22]。 基本的なワークフローは上で述べた通りですが、改めて手順を次に示します。
- 受容体タンパク質の分子構造を準備する
- 小分子リガンドの分子構造を準備する
- 分子同士を重ね合わせて複合体を構築する(ドッキング)
- 複合体のポーズセットを順位付けする(スコアリング)
- ポーズとスコアの妥当性を検証する(ポーズ解析)
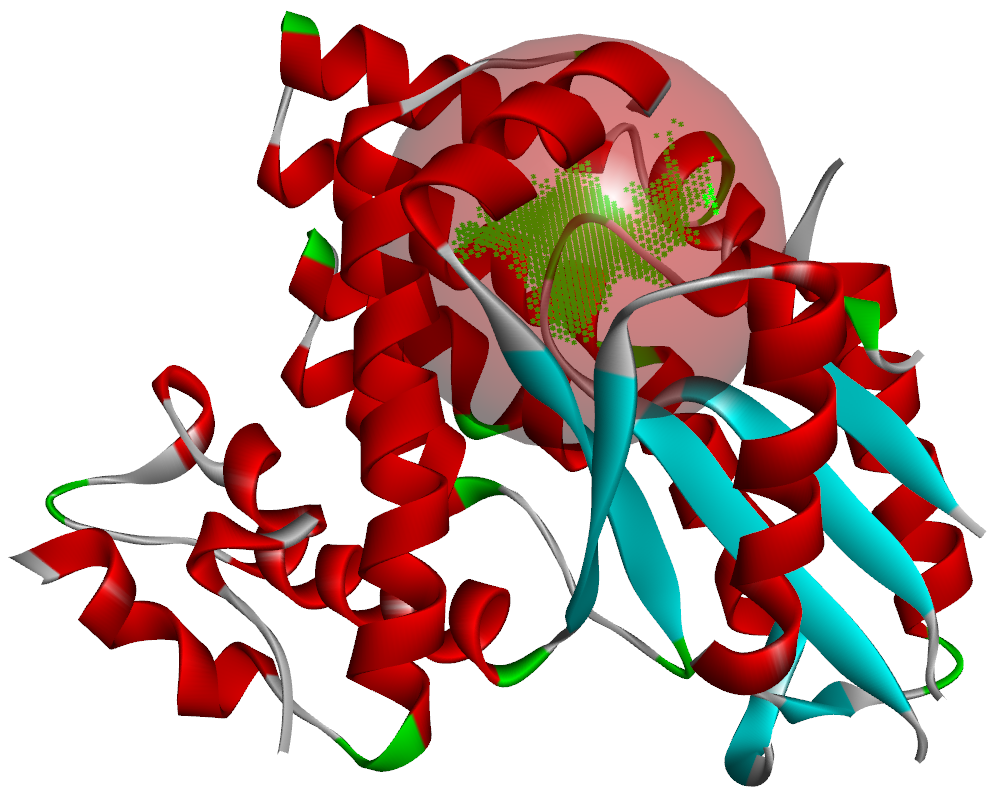
本事例では、HSV-1由来のチミジンキナーゼを標的として、核酸アナログ9種をドッキングさせてみます。 これらの基質リガンドには、医療用として承認済みの抗ウイルス薬(ガンシクロビル、アシクロビル)や、抗ウイルス作用・抗がん作用に関する基礎研究用の試薬が含まれます。 ドッキングにより生じる相互作用の空間構造は、リガンドが酵素活性部位にどのように結合するのかを明らかにし、 類似構造を持つ新薬設計への手掛かりとなります[19]。
1. 受容体分子構造の準備
2. リガンド分子構造の準備
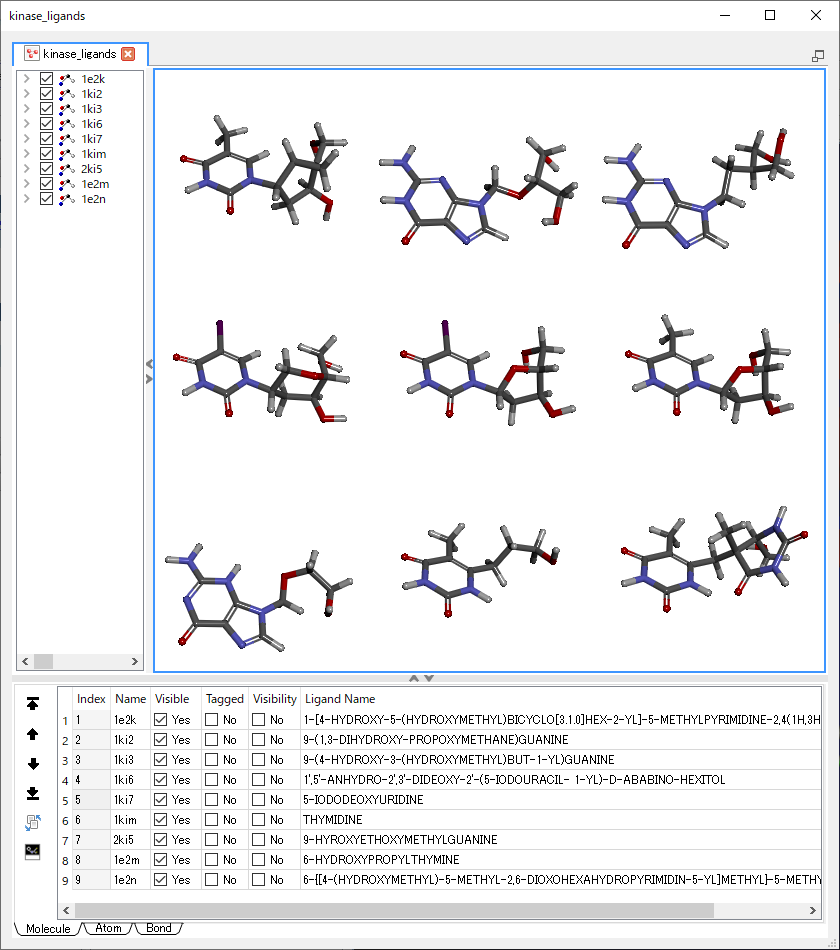
| 番号 | 基質リガンド | 親化合物 | 医薬品フェーズ | 文献 |
|---|---|---|---|---|
| 1 | North-methanocarbathymidine (N-MCT) | チミジン | 研究用試薬 | [27] |
| 2 | Ganciclovir | グアノシン | 承認・発売済 | [26] |
| 3 | Penciclovir | グアノシン | プロドラッグが承認・発売済 | [26] |
| 4 | 5-iodouracil anhydrohexitol (AHIU) | ウリジン | 研究用試薬 | [26] |
| 5 | Idoxuridine (IDU) | ウリジン | 承認・発売済 | [26] |
| 6 | Deoxythymidine (dT) | - | 天然DNAヌクレオシド | [26] |
| 7 | Aciclovir | グアノシン | 承認・発売済 | [28] |
| 8 | 6-hydroxypropylthymine (HPT) | チミン | 研究用試薬 | [29] |
| 9 | Hydroxymethyl-hydrothymyl-thymine (HMTT) | チミン | 研究用試薬 | [29] |
3. ドッキング(ポーズ生成)
CDOCKER は次の一連処理を実行します。
- リガンド分子のコンフォメーション生成(高温MD)
- 受容体上へのリガンドの配置と、ランダムな分子回転による初期ポーズ決定
- 各ポーズのエネルギー最小化(シミュレーテッドアニーリングMD)
- 各ポーズを力場ベースでスコアリング
最小化とスコアリングには CHARMm 力場が使用されます[22]。
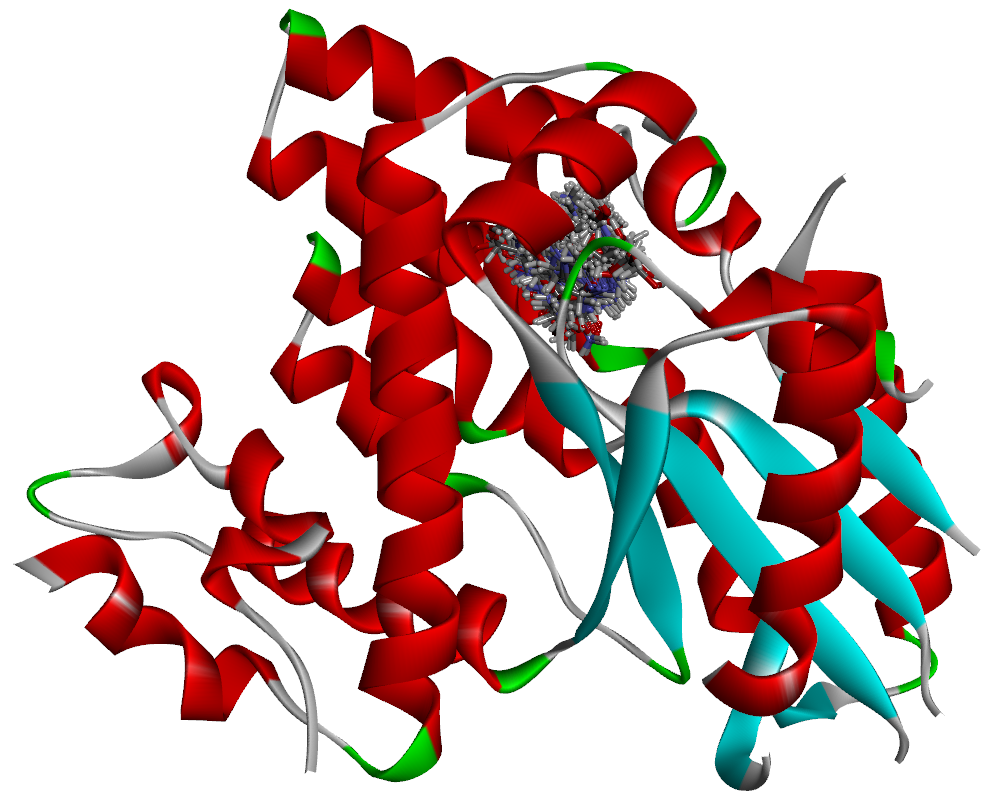
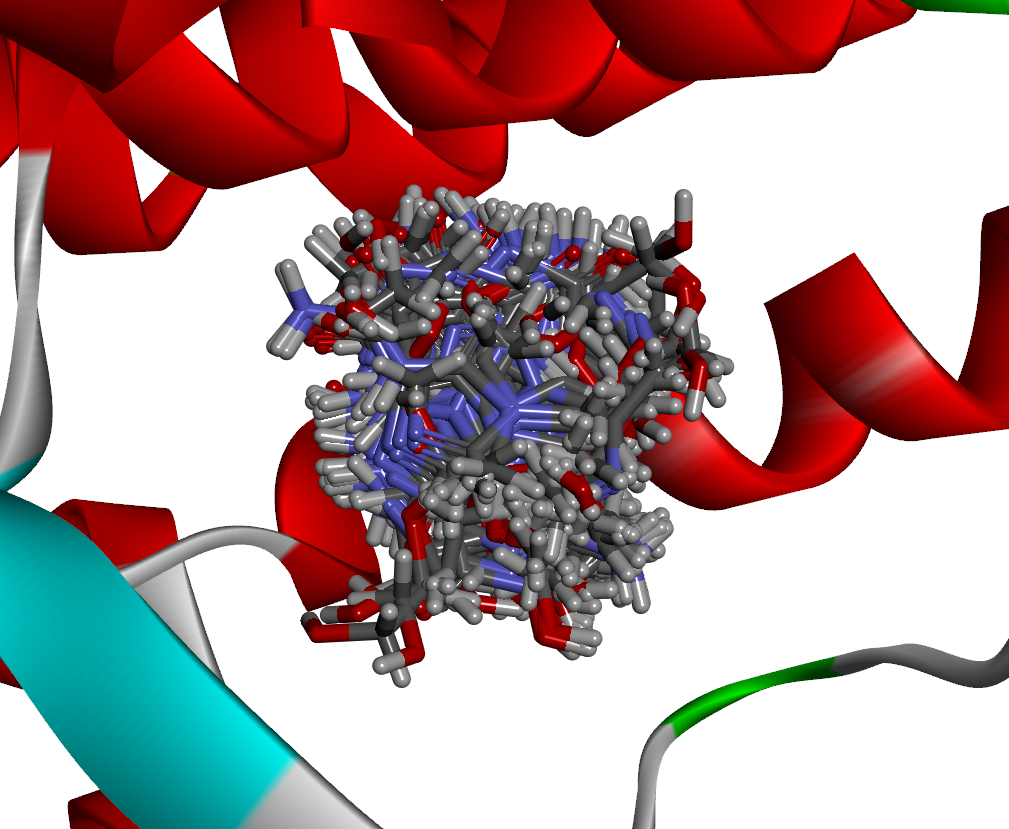
既定では、リガンド分子1種につきコンフォメーション10個(10通り)が生成され、 コンフォメーション1個につき初期ポーズ10個(10通り)が生成されます。 この場合、基質リガンド1種につき初期ポーズ100個が生成されますが、 最適化によって同じ位置に収束するものはクラスタリングされるため、 結果に含まれるポーズセットはこれよりも少なくなります。
今回得られたポーズセット(合計711ポーズ)の内訳とスコア
| 番号 | 基質リガンド | 最終ポーズ数 | CDOCKERスコア | |
|---|---|---|---|---|
| 最高スコア | トップ10平均 | |||
| 1 | N-MCT | 67 | 16.7379 | 9.7155 |
| 2 | Ganciclovir | 91 | 27.9024 | 24.9401 |
| 3 | Penciclovir | 94 | 24.2116 | 21.0262 |
| 4 | AHIU | 80 | 32.4563 | 25.0016 |
| 5 | IDU | 77 | 32.6561 | 28.9309 |
| 6 | dT | 72 | 21.3171 | 19.0694 |
| 7 | Aciclovir | 88 | 29.2529 | 28.2282 |
| 8 | HPT | 81 | 22.6223 | 21.6236 |
| 9 | HMTT | 61 | 20.0871 | 10.7731 |
最高スコアを持つポーズが最良かどうかは、この時点ではまだ分かりません[21,30]。
そこで、次に評価関数の同定を行います。
4. ポーズセットの順位付け(スコアリング)
CDOCKER は自動的に2種類の標準スコアを出力します。 どちらも CHARMm エネルギーの符号を反転させた値であり、 スコアが高いほど力場的に安定であることを示します注釈11, [22]。
CDOCKER Score
分子間相互作用エネルギーとリガンド分子の歪みエネルギー注釈12の合計に基づくスコアです。 複合体全体の構造安定性を評価できるため、一般的なスクリーニングに適しています。CDOCKER Score (interaction)
分子間相互作用エネルギーのみに基づくスコアです。分子歪みに関するペナルティは含まれません。 理想的に変形した状態のリガンドと受容体ポケットとの間に生じる純粋な相互作用を評価できます。
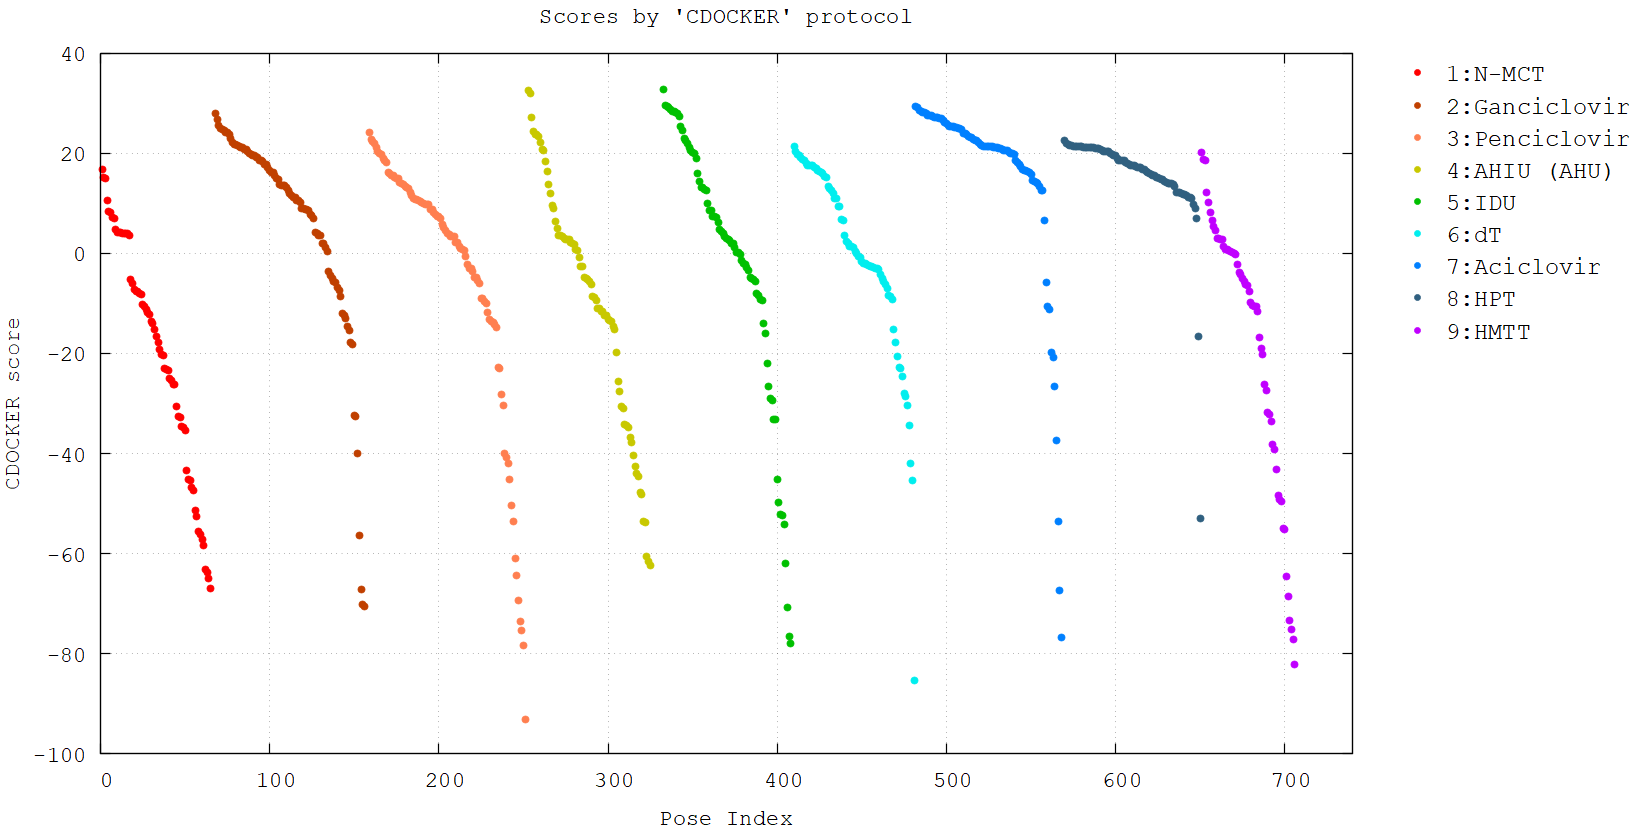
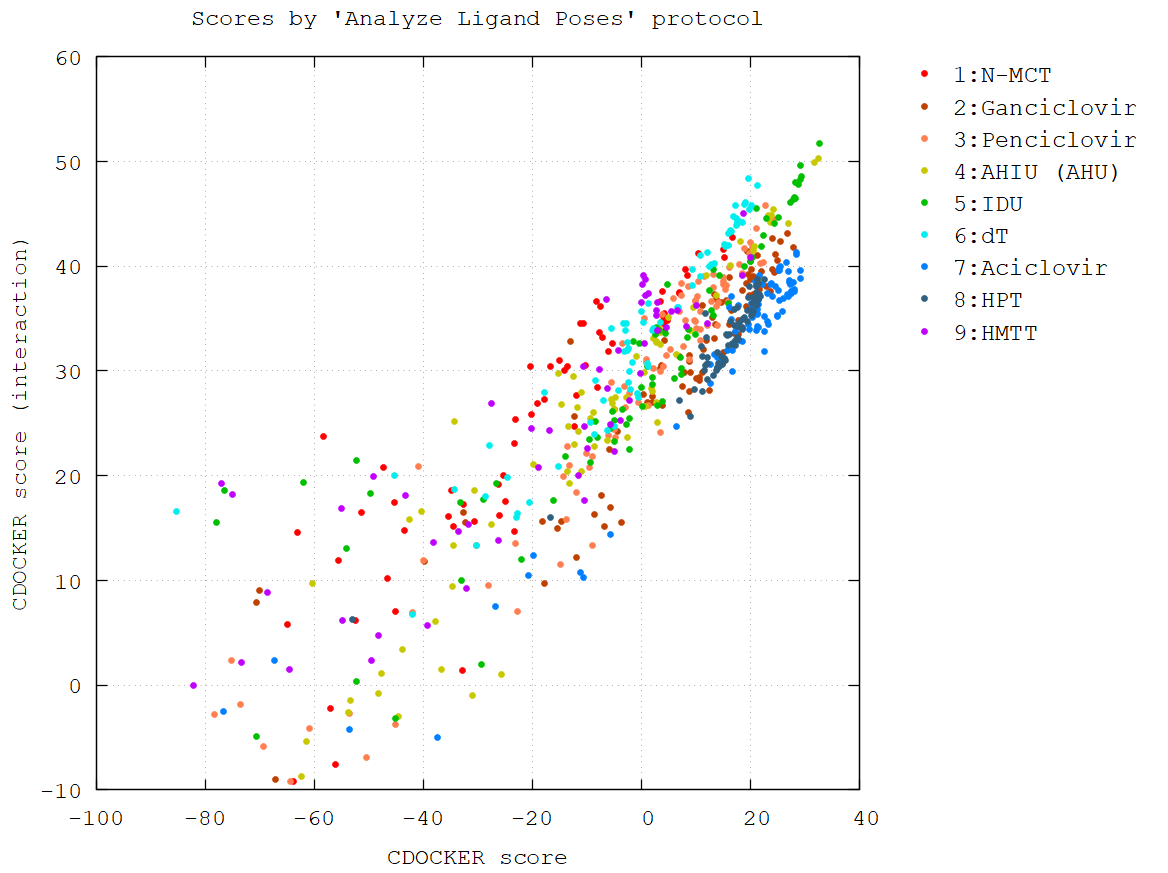
結合親和性は、ポーズ変化(相互作用出現エントロピー)と相関するスコアで評価する必要があります[18,19]。
そのため、次のような検証により評価関数を同定します。
- ポーズセットの相互作用解析を実施する。次節以降で説明します。
- 既知の活性リガンド・不活性リガンドを教師データとしてROC解析を実施する。
- 別の評価関数を用いてポーズセットを再評価する注釈13。
相関する単一の評価関数が見つからない場合は、複数のスコアを用いて総合的に評価するアプローチも視野に入ります。 そのためのツールとして、パレート法によるポーズソートやコンセンサススコアリングも用意されています。
5. ポーズセットの相互作用解析(ポーズ解析)
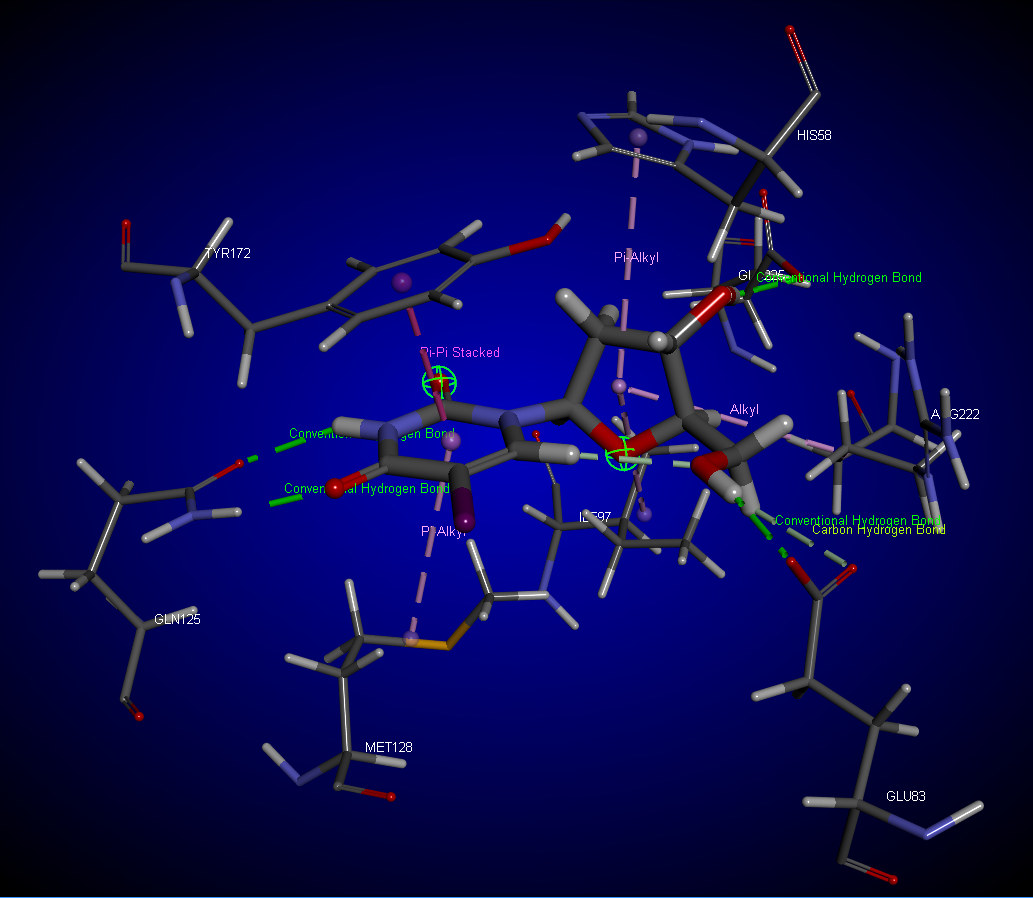
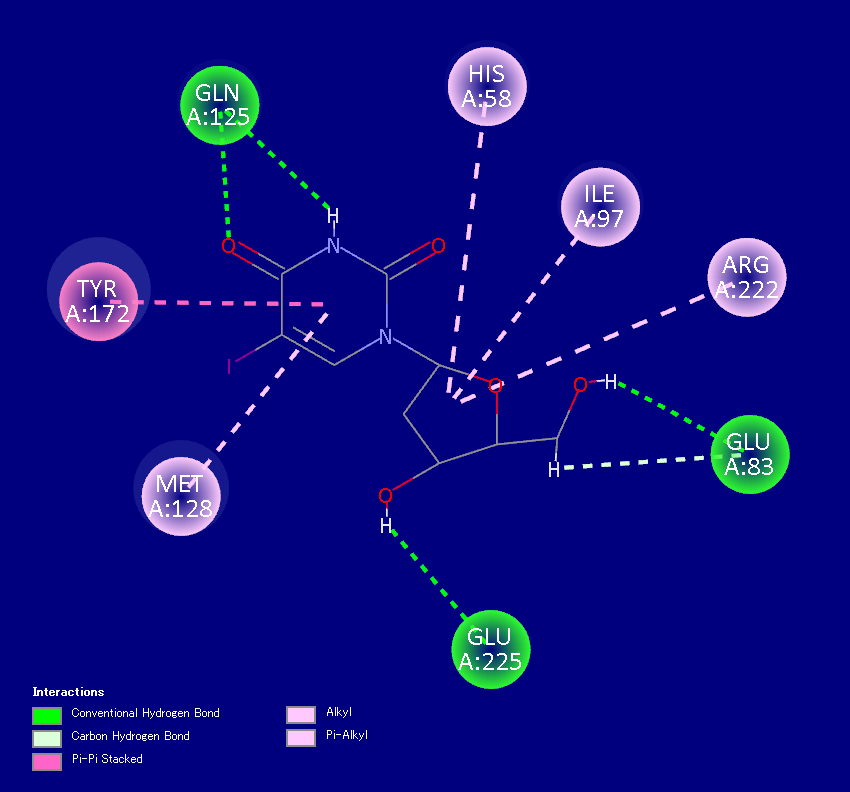
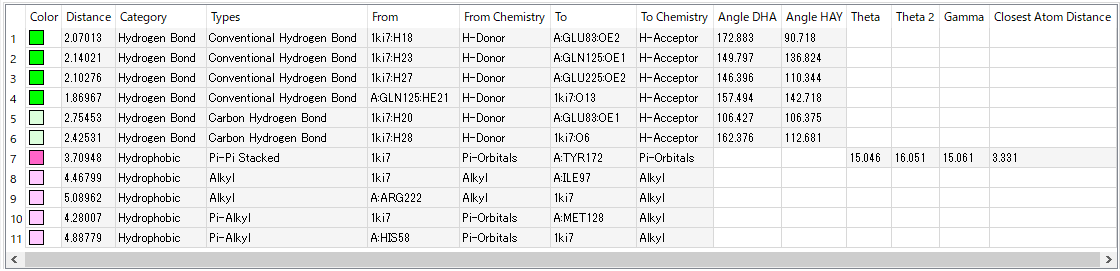
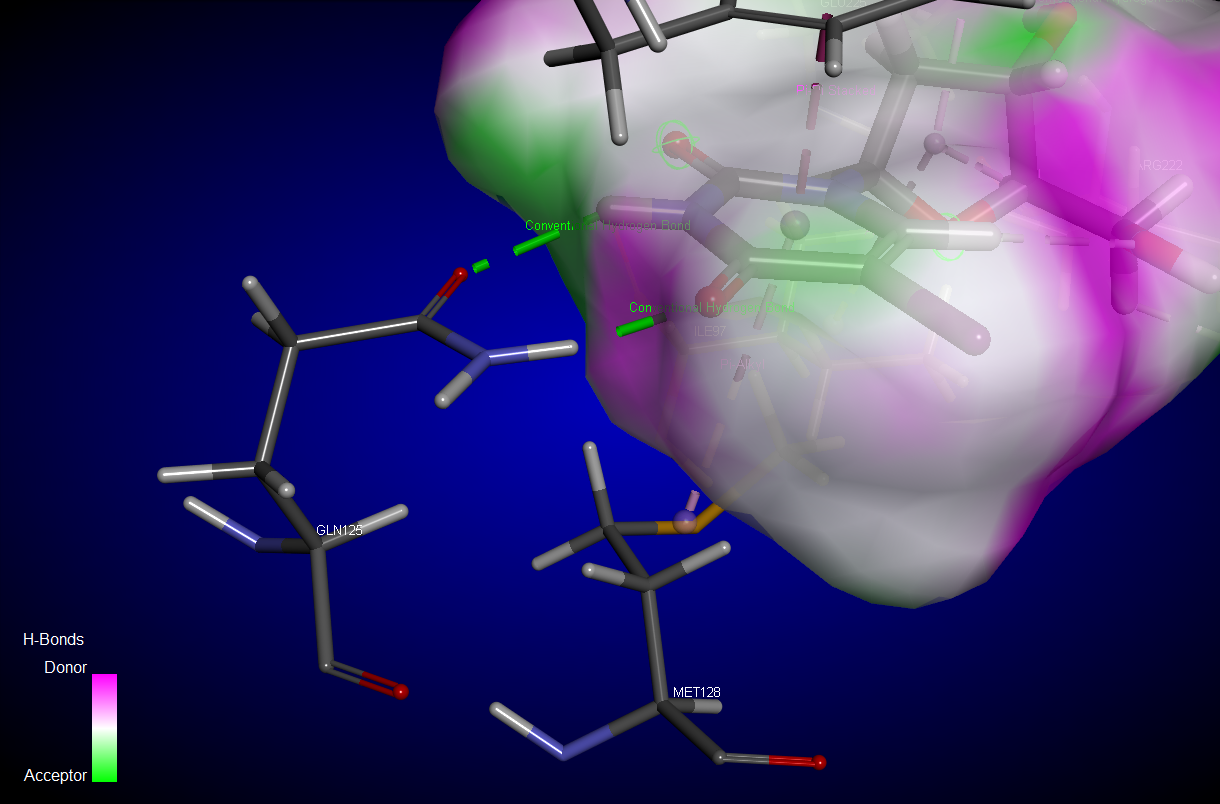
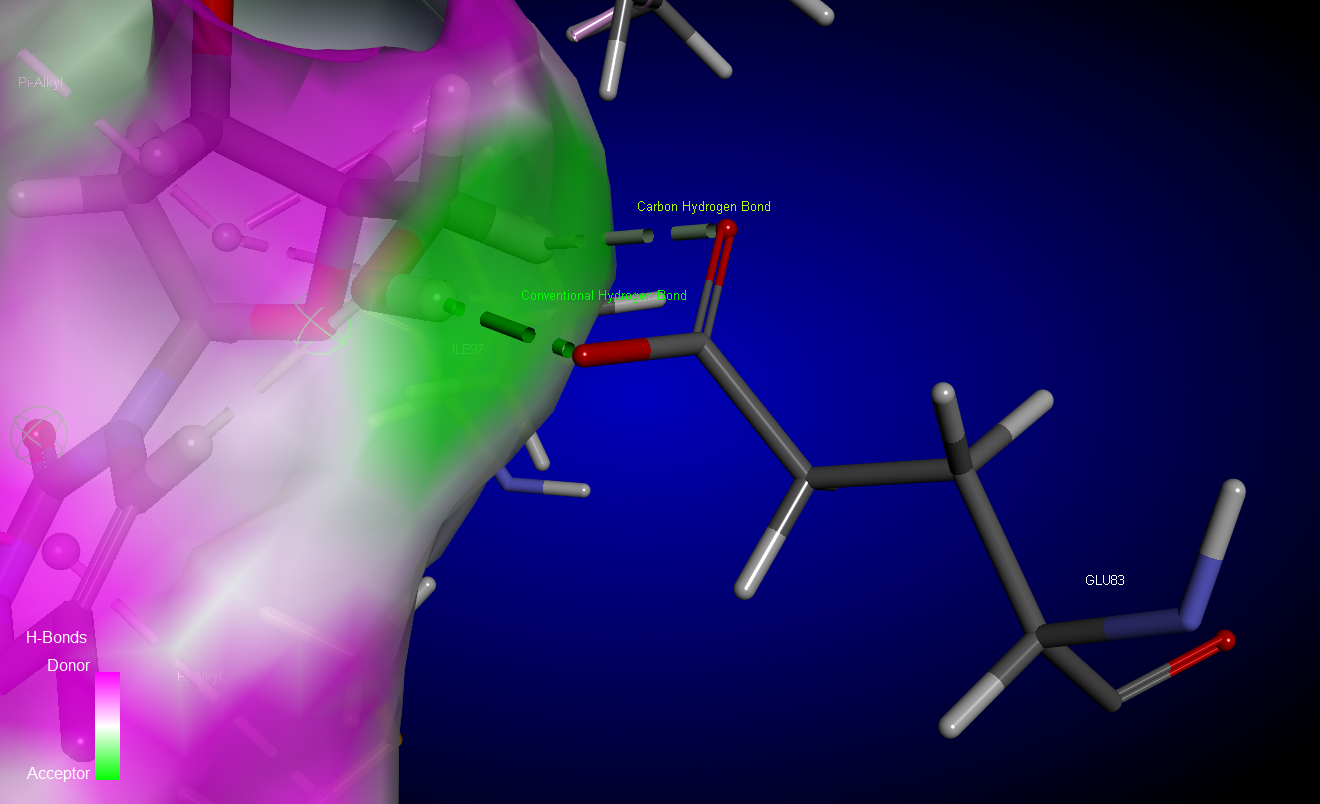
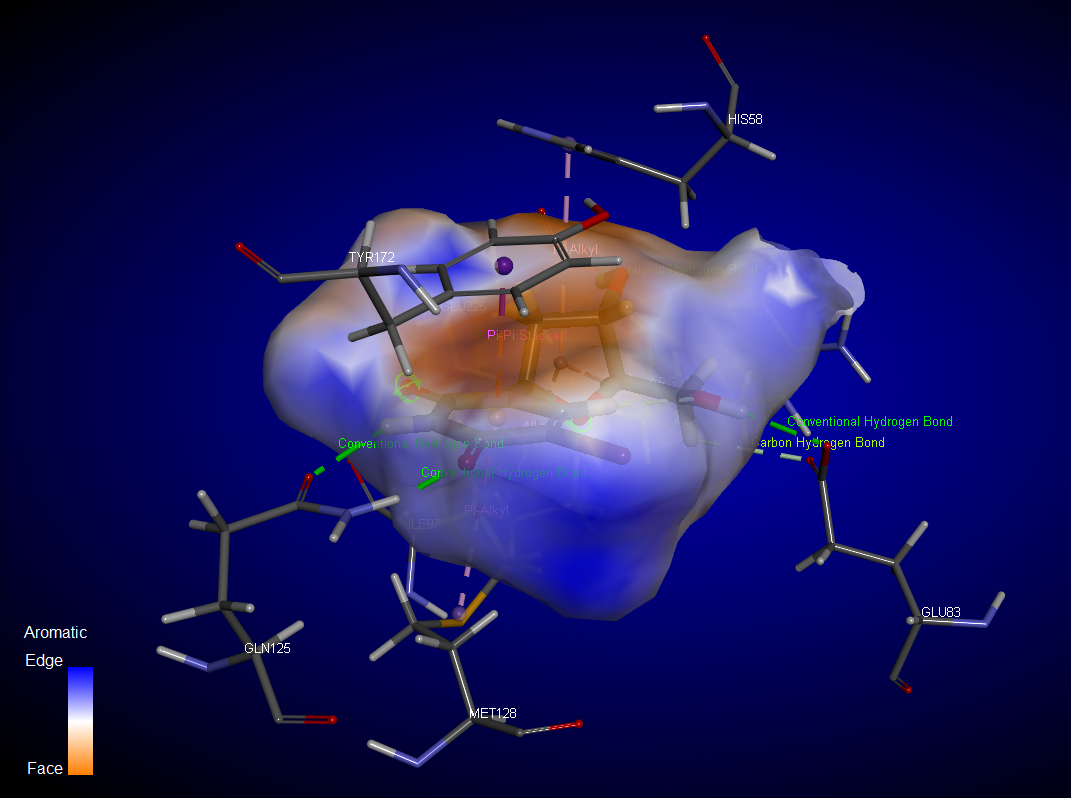
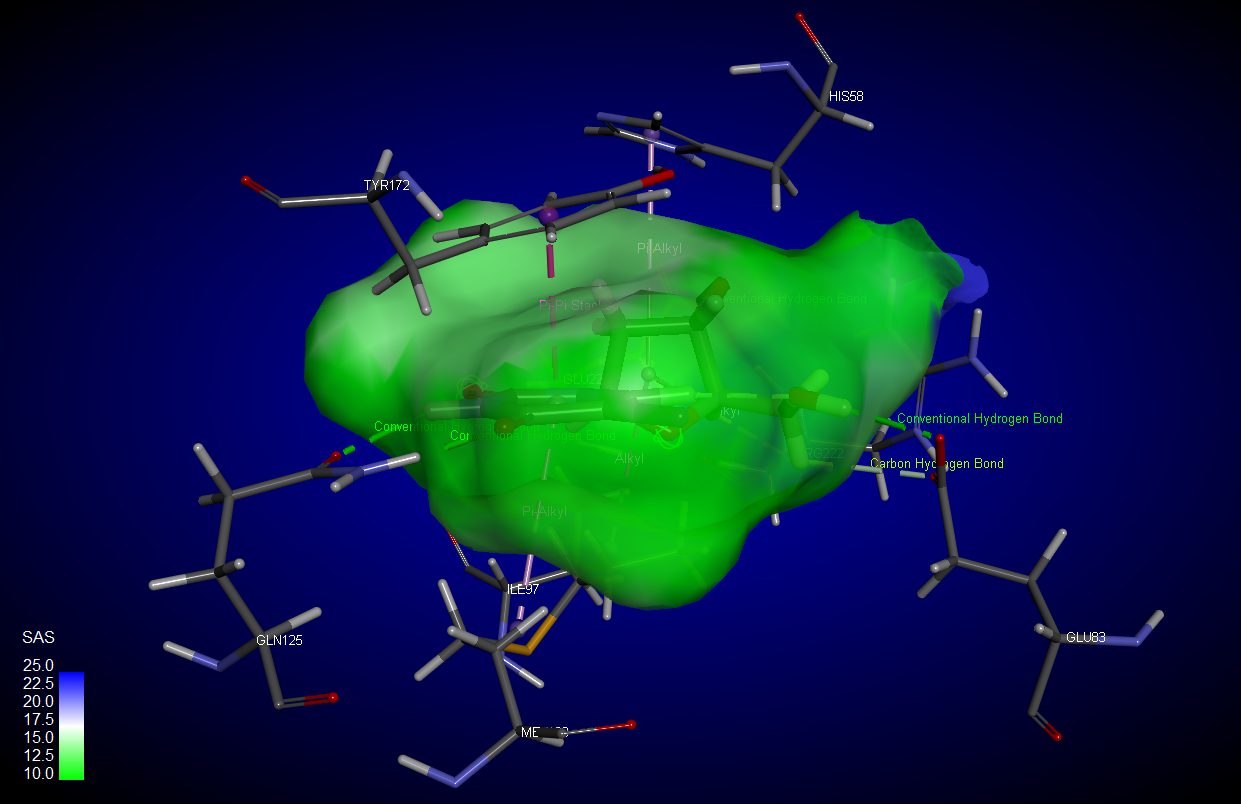
ポーズごとの個別解析に加えて、ポーズセット全体の統計解析を行うことでも、重要な相互作用を見つけることができます。 下位スコアのポーズはノイズとなる可能性があるため、以下ではCDOCKERスコア-20以上、かつ相互作用スコア20以上のポーズ (計542)を対象としてヒートマップおよびヒストグラムを作成しました。
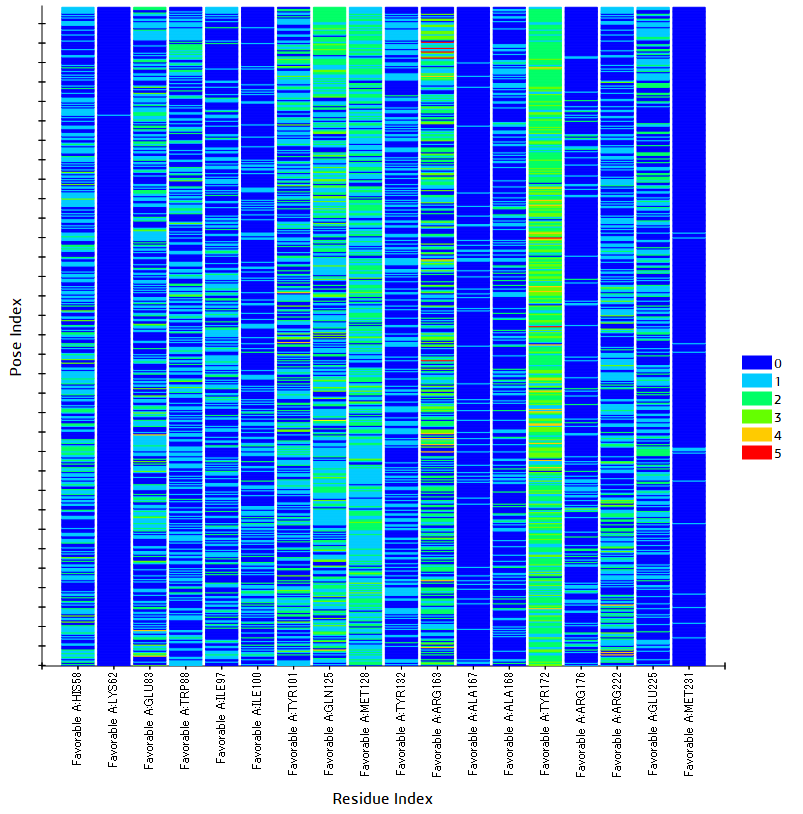
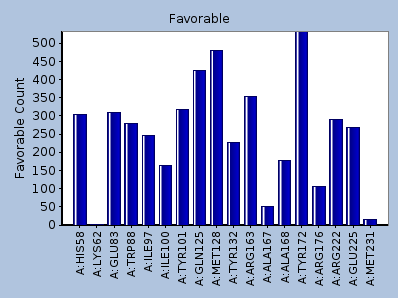
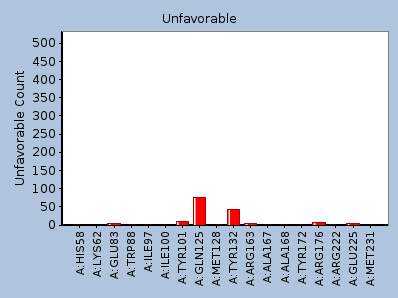
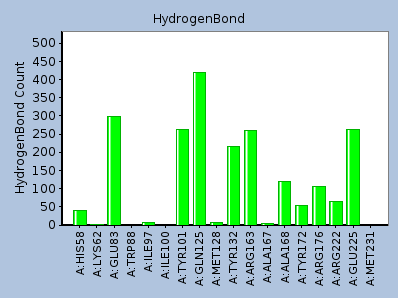
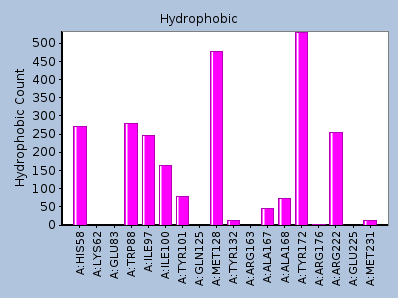
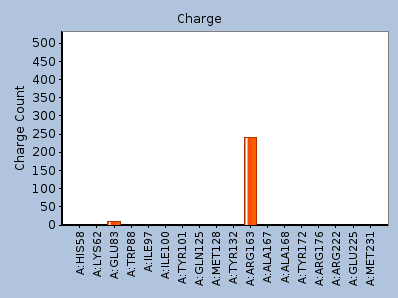
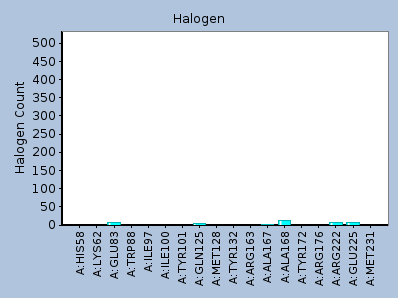
図より、GLU-125 や GLU-83 では水素結合の出現頻度が高く、 MET-128 や TYR-172 では疎水性相互作用の出現頻度が高いと分かります。 これらの相互作用は、トップポーズの個別観察(前述)においても確認された、重要な相互作用です。 出現頻度の比較的高い他の相互作用についても、個別に観察して確認することが推奨されます。
ポーズ解析などを通じて結合親和性に大きく寄与する相互作用が同定された後は、 それと良い相関を示す評価関数を再検討することになります注釈13。 本記事では割愛しますが、ROC解析による検証と組み合わせることで、 スコアの信頼性をより高めることができます。
まとめ
本記事では、薬理活性を決定付ける受容体-リガンド相互作用について解説し、 CDOCKER による分子ドッキング・シミュレーションの事例をご紹介しました。 ドッキングスコアを正しく解釈するためには、重要な相互作用と相関する評価関数の同定が必要です。 Discovery Studio では、ポーズ解析をはじめとする各種検証ツールも、ドッキング作業からシームレスに利用することができます。
分子ドッキングによるインシリコ・スクリーニングは、 従来の実験技術ではアプローチや解明が困難であった複雑な現象の探求を可能にします。 特に創薬においては、毒性リスクのある候補化合物を事前に排除できるため、 実験コストを大幅に削減して治療薬開発を加速させます注釈21, [15,16]。 QSARやファーマコフォアなど、他のインシリコ手法については別の記事で改めてご紹介します。
関連記事
立体構造構造決定の概説とDiscovery Studioを用いたホモロジーモデリング・AI支援型モデリングの紹介です。
注釈
^ 遊離分子(別種のタンパク質、ペプチド、小分子または金属イオン等)のうち、高い親和性と特異性をもって受容体に結合するものをリガンドと呼びます。 体内で合成される内因性リガンド(ホルモン、サイトカイン、神経伝達物質など)と体外から取り込まれる外因性リガンド(医薬品、毒素、ウイルスなど)の2種類があります。
^ シグナル伝達は、細胞内外または細胞間で行われる情報コミュニケーションです。 シグナル伝達で引き起こされる細胞内応答には次のようなものがあります。
・Gタンパク質活性の変化(分子スイッチング)
・酵素活性(触媒作用)の変化
・タンパク質の化学修飾
・セカンドメッセンジャーの放出
・遺伝子発現(転写・翻訳)の調節^ アゴニストは作動薬、活性化薬、刺激薬とも呼ばれ、アンタゴニストは拮抗薬、阻害薬、遮断薬とも呼ばれます。 ここでは、インバースアゴニスト(逆作動薬)はアゴニストに含めています。多くの医薬品はアンタゴニストに分類されます。
^ 次に示す相互作用の種類は Discovery Studio で解析可能です。
(1) 水素結合(ドナー、アクセプター)
(2) イオン性相互作用(点電荷、双極子、π環)
(3) 塩橋
(4) 疎水効果(アルキル基、π環 等)
(5) ハロゲン結合(求核種、球電子種)
(6) その他(金属カチオン、カルコゲン結合、非共有電子対)^ バーチャルスクリーニングで使用されるリガンド評価手法の一覧表。
リガンド評価手法 説明 プレスクリーニング(前処理) リガンド候補化合物に汎用ライブラリやAI生成データを用いる場合は、医薬品として明らかに不適格な物質 (経口吸収性が悪い、細胞透過性が悪い、毒性が高い、凝集性が高い、偽陽性が高い 等)を事前に排除しておきます。 フィルタリングに Lipinski則(RO5)、Veber則、PAINS 等が利用されます。 フィンガープリント比較, QSAR計算 既知の生理活性物質がある場合、分子類似性を利用した高速スクリーニングが可能です。 QSARは、複数の生理活性物質に対して構築される統計モデル(または機械学習モデル)であり、リガンドの分子フィンガープリントからADMEや毒性を予測します。 これらは数万を超えるような大規模スクリーニングに適しています。 ファーマコフォア照合 活性に必要な化学的特徴(水素結合部位や疎水性部位などの空間配置)が既知の場合、各リガンドの空間構造と照合する事でリガンドを評価できます。 リガンドの異なるコンフォメーションやポーズに対しての同時評価も可能ですが、評価対象が多くなると計算コストが大きくなります。 分子ドッキングシミュレーション 受容体とリガンドの立体構造を結合させて、安定なポーズを探索します。 親和性に関するエネルギースコアを用いてリガンドを評価できます。 また、得られる複合体構造は、相互作用解析、ファーマコフォア研究、分子動力学シミュレーションにも利用できます。 処理速度と評価精度のバランスの良さ、および応用面での利便性から、広く使用される手法です。 分子動力学シミュレーション 原子単位で構造を修正して力場エネルギーを最小化する事で、より自然な複合体構造へと最適化します。 コンフォメーション変化を伴う結合様式も考慮できる利点があります。 全体構造のシミュレーションは、計算コストが非常に大きいため実施されないケースも多いです。 部分構造の詳細解析やリード最適化の終盤などで、必要に応じて使用されます。 ^ バーチャルスクリーニング(VS)は、従来のハイスループットスクリーニング(HTS)を in silico で模擬するものです。 通常は候補が絞り込まれるにつれて評価項目が拡張されていき、最終的には in vitro および in vivo の試験データと合わせた総合的な評価へと移行します。 それらのパイプラインは、図では省略されています。
^ 立体構造情報に基づく医薬品分子の設計手法は構造ベース医薬品設計(Structure-Based Drug Design ; SBDD)と呼ばれ、 分子ドッキングはその中核を担う基盤技術です。
^ この評価関数はポーズ決定時に使用されるものです。 後ほどポーズの再評価や解析を行う際には、別の関数を使用することもできます。
^ 自由エネルギー摂動(Free Energy Perturbation; FEP)法は、 異なるリガンドが結合する場合の相対的な自由エネルギー変化を高精度で計算する手法です。 大域的な原子の移動は計算されないため、複合体の立体構造は最適化された状態で用意する必要があります。
^ CDOCKER で受容体は剛体として扱われるため、立体構造は活性フォームであることが重要です。 もしPDBに複合体構造が登録済みの場合は、そちらのデータ利用が推奨されます。
^ 単位は便宜上 kcal/mol となっていますが、スコアはあくまで相対的な指標であり、 実験値のエネルギーと完全に一致するわけではない点に留意してください。
^ 分子間相互作用エネルギー $E_{\rm interaction}$ は、結合状態と理想的な解離状態とのエネルギー差から求められます。
$ E_{\rm interaction} = E_{\rm complex} - ( E_{\rm receptor} + E_{\rm ligand} ) $
なお CDOCKER では、受容体は剛体近似のため $E_{\rm receptor} = 0$ として扱われます。 従って複合体のエネルギーは、分子間相互作用項とリガンド項の和となります。
$ E_{\rm complex} = E_{\rm interaction} + E_{\rm ligand} \quad \quad {\rm \text{by CDOCKER}} $^a ^b Discovery Studio で利用可能な評価関数と一覧表。
経験的関数:
立体構造や結合力の実験データを基にして、特徴的な相互作用項を回帰分析で重み付けした関数です。 実験値と良い相関を持ちますが、未知の複合体構造に対しては精度低下のリスクがあります。 計算が高速のためHTSに向いています。知識ベース関数:
既知の複合体構造データを基にして、原子ペアの距離分布から変換された疑似エネルギー関数(統計ポテンシャル)です。 未知の複合体予測においても精度は比較的安定しており、計算速度も早いです。 ただし、原子同士が極端に接近もしくは離れている時に重要となるような、特殊な相互作用は過小評価されることがあります。力場ベース関数:
共有結合および非共有結合のエネルギーを物理法則に基づいて計算します。 スコアの物理的解釈が明確であり、精度も高いですが、計算速度が遅いです。評価関数 分類 説明 LigScore1
LigScore2経験的 ファンデルワールス相互作用、接触表面積(PSA)依存の静電相互作用、
および脱溶媒和ペナルティの3項が主体。PLP1
PLP2経験的 水素結合と非極性相互作用に関する区分線形ポテンシャル。
計算式中に2次以上の項が無いため非常に高速。Jain 経験的 疎水性相互作用、極性相互作用、溶媒和、配座エントロピーの各項から構成。
親水性・疎水性に関する近距離反発のペナルティが厳格。Ludi 1
Ludi 2
Ludi 3経験的 水素結合、イオン性相互作用、疎水性相互作用、エントロピー損失の各項から構成。
Ludi 3 では明示的な芳香環相互作用項も追加。ChemScore 経験的 水素結合、金属イオン配位結合、疎水性相互作用、
結合自由度のエントロピー損失、衝突・反発の各項から構成。ChemPLP 経験的 ChemScore評価基準とPLPモデルの組み合わせ。
GOLD v5.1以降における標準スコア。PMF
PMF04知識ベース 平均力ポテンシャル。
受容体-リガンド間の全ての原子ペアに対するエネルギーの総和。ASP 知識ベース PMFと同様の計算方法で、原子間の衝突・反発ペナルティを追加で考慮。 CDOCKER 力場ベース 空間グリッド単位でCHARMm力場エネルギーを計算。
溶媒和の寄与は既定では無視されるが、オプションで計算可能。GoldScore 力場ベース 独自の力場エネルギーを計算。静電相互作用項は水素結合のみに最適化。
GOLD v5.0以前における標準スコア。^ 水素結合には強い方向性があります。特定の位置および向きを以って 逆向きの2本の水素結合を正確に形成できるリガンドは限定されます。 僅かなミスマッチでさえ、強い静電斥力が誘発されます。
^ チミジンキナーゼ(TK)は、ATPから基質へのリン酸基転移反応を促進する酵素です。 生体内では次の反応によってチミジンがリン酸化されます。
$ {\rm dT} + {\rm ATP} \xrightarrow{\rm TK, , Mg^{2+}} {\rm dTMP} + {\rm ADP} $
このとき、酵素活性中心にある酸性アミノ酸(グルタミン酸など)の残基が、 基質からプロトンを引き抜いて活性化させる事が重要となります。^ 「好ましくない相互作用」として次がカウントされます。 立体障害(原子間衝突)、イオン性反発(電荷斥力)、 水素結合アクセプター間衝突、水素結合ドナー間衝突、金属イオン-水素結合ドナー反発
^ 塩橋は「水素結合」と「イオン性相互作用」の両方にカウントされています。
^ 炭素をドナーとする水素結合のうち、π-σ相互作用は「疎水性相互作用」にカウントされています。 それ以外のπ環がアクセプターとなるものは「水素結合」にカウントされています。
^ π-カチオン相互作用とπ-アニオン相互作用は 「イオン性相互作用」にカウントされています。
^ π-π相互作用(スタッキング型およびT字型)、 π-アミド相互作用、π-アルキル相互作用は 「疎水性相互作用」にカウントされています。
^ インシリコ・スクリーニングは、実験による検証(HTS)を模擬するものですが、 完全に代替するものではありません。 互いの弱点を補完するための相補的な技術として捉えるべきです。
参考論文
A. Dhakal, et al. (2022), Brief. Bioinform., 23(1): bbab476, DOI:10.1093/bib/bbab476
X. Du, Y. Li, Y.-L. Xia, et al. (2016), Int. J. Mol. Sci., 17(2): 144, DOI:10.3390/ijms17020144
M. F. Dunn. (2010), Protein–Ligand Interactions: General Description, In: eLS (Ed.), Wiley Online Library, DOI:10.1002/9780470015902.a0001340.pub2
I. A. Sedov and Y. F. Zuev (2025), Int. J. Mol. Sci., 26(19): 9576, DOI:10.3390/ijms26199576
P. Jha, et al. (2024), Sci. Rep., 14: 28097, DOI:10.1038/s41598-024-78330-5
D. S. Spassov (2024), Int. J. Mol. Sci., 25(13): 7124, DOI:10.3390/ijms25137124
J. P. Hughes, et al. (2011), Br. J. Pharmacol., 162(6): 1239-1249, DOI:10.1111/j.1476-5381.2010.01127.x
A. K. Bronowska. (2011), In book: J. C. M. Piraján (Ed.), Thermodynamics - Interaction Studies - Solids, Liquids and Gases, 1, IntechOpen, DOI:10.5772/19447
Chemical Libraries, DDI, The University of Tokyo, Japan, www.ddi.f.u-tokyo.ac.jp/screening_library/
Chemical Libraries, Center for Supporting Drug Discovery and Life Science Research, University of Osaka, Japan, www.phs.osaka-u.ac.jp/souyaku_kyoten/clsc/
Chemical Libraries, NCATS, USA, ncats.nih.gov/research/research-activities/compound-management/chemical-libraries
Compound Collections & Chemical Discovery, The DDRC, The Rockefeller University, www.rockefeller.edu/ddrc/libraries/
V. K. Tran-Nguyen & A.-C. Camproux (2025), Curr. Opin. Struct. Biol., 95, 103152, DOI:10.1016/j.sbi.2025.103152
Q. Li, (2020), In book: A. Trabocchi and E. Lenci (Ed.), Small Molecule Drug Discovery - Methods, Molecules and Applications, 4, 103-125, Elsevier, DOI:10.1016/B978-0-12-818349-6.00004-2
G. Sliwoski, et al. (2013), Pharmacol. Rev., 66(1): 334-395, DOI:10.1124/pr.112.007336
M. W. Y. Southey & M. Brunavs (2023), Front. Drug Discov., 3: 1314077, DOI:10.3389/fddsv.2023.1314077
A. Gimeno, et al. (2019), Int. J. Mol. Sci., 20(6), 1375, DOI:10.3390/ijms20061375
H. Alonso, et al. (2006), Med. Res. Rev., 26(5): 531-568, DOI:10.1002/med.20067
D. B. Kitchen, et al. (2004), Nat. Rev. Drug Discov., 3(11): 935-949, DOI:10.1038/nrd1549
N. J. Bruce, et al. (2018), Curr. Opin. Struct. Biol., 49, 1-10, DOI:10.1016/j.sbi.2017.10.001
D. J. Diller & K. M. Merz Jr. (2001), Proteins, 43(2), 113-124, DOI:3.0.CO;2-T>10.1002/1097-0134(20010501)43:2<113::AID-PROT1023>3.0.CO;2-T
G. Wu, et al. (2003), J. Comput. Chem., 24, 1549-1562, DOI:10.1002/jcc.10306
J. Koska, et al. (2008), J. Chem. Inf. Model., 48(10), 1965-1973, DOI:10.1021/ci800081s
G. Jones, et al. (1995), J. Mol. Biol., 245(1), 43-53, DOI:10.1016/S0022-2836(95)80037-9
M. De Vivo, et al. (2016), J. Med. Chem., 59(9): 4035-4061, DOI:10.1021/acs.jmedchem.5b01684
J. N. Champness, et al. (1998), Proteins, 32(3): 350-361, DOI:3.0.CO;2-8>10.1002/(SICI)1097-0134(19980815)32:3<350::AID-PROT10>3.0.CO;2-8
A. Prota, et al. (2000), Biochemistry, 39(31): 9597-9603, DOI:10.1021/bi000668q
M. S. Bennett, et al. (1999), FEBS Lett., 443(2): 121-125, DOI:10.1016/s0014-5793(98)01619-6
C. Wurth, et al. (2001), Protein Sci., 10: 63-73, DOI:10.1110/ps.27401
T. Chen, et al. (2009), J. Chem. Inf. Model., 49(4): 1079-1093, DOI:10.1021/ci9000053
記事制作者
- 執筆:
- ララサティ・マルタ (株式会社ウェーブフロント 連成問題研究部)
- 佐橋 一裕 (株式会社ウェーブフロント 連成問題研究部)
- 編集:
- 佐橋 一裕 (株式会社ウェーブフロント 連成問題研究部)